付録B結晶学の実務 — 国際表・CIF・VESTA・CrystOD
第1章から第5章までで,結晶を記述するための言葉——格子,単位胞,逆格子,点群,空間群,Wyckoff位置——を一通り手に入れた.しかし研究室に配属された学生が最初にぶつかる壁は,たいていそこにはない.壁は「で,実際にはどうやるのか」である.
先輩から「この物質の構造を $\mathrm{VESTA}$ で見といて」と言われる.論文から構造を取ってこようとして,$\mathrm{ICSD}$ に $Pbnm$ と書いてあるのに $\mathrm{Materials\ Project}$ には $Pnma$ と書いてあって,どちらが正しいのか分からなくなる.$\mathrm{CIF}$ を自分で書いたら原子が20個あるはずのセルに160個現れる.国際表のページを開いたら記号の海で,どこから読めばいいのか見当がつかない——これらはすべて,第1章から第5章の内容を「知っている」だけでは越えられない壁である.
この付録は,その壁を越えるための実務マニュアルである.国際表の1ページを1項目ずつ読み下し,$\mathrm{CIF}$ を1行ずつ書き,$\mathrm{VESTA}$ の操作を順に追い,データベースの癖を知り,最後に「よくある落とし穴」を一覧にする.理論の章とは文体が変わるが,背後にあるのは第4章・第5章で作った道具そのものである.むしろ,道具が実際に何の役に立つのかは,ここで初めて見えてくる.
本文中で扱う具体例は,望月研究室が実際に研究対象としているペロブスカイト酸化物——$\mathrm{SrTiO_3}$,$\mathrm{BaTiO_3}$,$\mathrm{CaTiO_3}$——に統一した.同じ「$\mathrm{ABO_3}$ ペロブスカイト」でありながら,空間群が $Pm\bar{3}m$,$P4mm$,$Pnma$ と変わることで,Wyckoff位置も自由パラメータの数も劇的に変わる.この3つを並べて見ることが,対称性が構造を決めるという事実をいちばん短く納得させてくれる.
- International Tables for Crystallography Volume A の1ページの構成と,$Pnma$(No. 62)・$Pm\bar{3}m$(No. 221)の読み下し
- Wyckoff位置の実務:多重度 $\times$ site symmetry の位数 = 一般位置の多重度,そして自由度の数え方
- 「自由度ゼロの席に座った原子は動けない」= 対称性が構造を決めていること
- $\mathrm{CIF}$ ファイルを自分で書く.最小限のタグ,対称操作を明示する形式との違い,よくあるエラー
- $\mathrm{VESTA}$:多面体表示,結合の設定,粉末XRDパターンの計算(第3章の構造因子との対応),電子密度,セル変換行列
- $\mathrm{CrystOD}$ による対称性解析——第4章・第5章の知識がどこで使われるか
- Materials Project・ICSD・COD の性質と注意点.計算構造は $0\ \mathrm{K}$ の計算値であり,汎関数($\mathrm{GGA}$ か $\mathrm{r^2SCAN}$ か)はエントリごとに違うこと
- ソフトウェアと構造データを引用する作法
- 設定の違い($Pnma$ vs $Pbnm$),原点選択($Fd\bar{3}m$),六方晶 vs 菱面体晶——実務の落とし穴一覧
B.1 International Tables Volume A の読み方
B.1.1 何が載っているのか
International Tables for Crystallography(国際結晶学連合 IUCr 編,以下「国際表」)は全8巻からなる結晶学の一次資料である.そのうち Volume A: Space-Group Symmetry が,230個の空間群のすべてを,1つあたり見開き1〜2ページで完全に記述している.
「完全に」というのは誇張ではない.ある空間群について知りたいことは,原理的にすべてこの1ページに書いてある.
- 空間群記号(短縮形・完全形),Schoenflies記号,点群,結晶系,番号
- 対称要素の配置図(symmetry element diagram)と一般位置の配置図(general position diagram)
- 原点の取り方(origin)と,原点が複数ある場合の選択肢
- 非対称単位(asymmetric unit)
- 全対称操作のリスト(幾何学的記述つき)
- 生成元(generators selected)
- Wyckoff位置の表:多重度,Wyckoff文字,site symmetry,座標,反射条件
- 特殊投影の対称性,極大部分群と極小超群
逆に言えば,この1ページを読めるようになることが,結晶学の実務における最初の関門である.以下では $Pnma$(No. 62)を主な例に,上から順に1項目ずつ読み下していく.
補足:どの版を使うか
Volume A は現在 第6版(2016年)が最新である.第5版(2002年)以前とは,記号の一部(たとえば _symmetry_ 系のタグに対応する用語,$e$ グライドの導入など)が異なる.図書館の紙の本には第4版・第5版が置いてあることが多いが,空間群の中身そのもの(対称操作・Wyckoff位置)は版によって変わらないので,実務上はどれを見てもよい.
紙の本が手元にないときは,Bilbao Crystallographic Server(cryst.ehu.es)が国際表の内容の大半を無料で提供している.とくに GENPOS(一般位置),WYCKPOS(Wyckoff位置),HKLCOND(反射条件)の3つは,日常的に使うことになる.
B.1.2 1ページの構成
国際表の1ページは,上から下へ,ほぼ決まった順序で情報が並んでいる.まず全体の地図を頭に入れておくと迷わない.
B.1.3 $Pnma$(No. 62)を1項目ずつ読み下す
例題B.1 $Pnma$ のページを頭から読む
① ヘッダ.
左上に $D_{2h}^{16}$ とある.これは Schoenflies 記号で,点群 $D_{2h}$(= 国際表記 $mmm$)を持つ空間群のうち16番目,という意味である.Schoenflies 記号は空間群の並進の情報をまったく含まないので,実務ではほとんど使わない.中央に短縮 Hermann–Mauguin 記号 $Pnma$,右に点群 $mmm$ と結晶系 Orthorhombic.
2行目に番号 62,完全HM記号 $P\,2_1/n\,2_1/m\,2_1/a$,そして Patterson symmetry $Pmmm$.
完全記号の読み方は第5章の通りである.斜方晶では3つの位置が $[100],[010],[001]$ に対応するので,
- 第1位置 $2_1/n$:$a$ 軸方向に $2_1$ らせん軸,$a$ 軸に垂直に $n$ グライド面
- 第2位置 $2_1/m$:$b$ 軸方向に $2_1$ らせん軸,$b$ 軸に垂直に鏡映面 $m$
- 第3位置 $2_1/a$:$c$ 軸方向に $2_1$ らせん軸,$c$ 軸に垂直に $a$ グライド面
短縮記号 $Pnma$ の $n,m,a$ は,この3つの面だけを拾ったものである.らせん軸は面から自動的に生成されるので省略できる.
Patterson symmetry $Pmmm$ は,「回折強度から直接わかるのはここまで」という群である.Laue群 $mmm$ に格子型 $P$ を付けたものになっている(第4章のFriedel則の議論).$Pnma$ かどうかを回折で決めるには,強度そのものではなく消滅則を見る必要がある,ということでもある.
② 図.
斜方晶では,$[001],[100],[010]$ の3方向から見た対称要素図が3枚と,一般位置図が1枚,計4枚が並ぶ.対称要素図では,$2_1$ 軸は半矢羽根のついたレンズ形,鏡映面は太い実線,グライド面は破線・点線(グライドの向きによって線種が違う),反転中心は小さな丸で描かれる.一般位置図の読み方は次項で詳しくやる.
③ Origin と Asymmetric unit.
$Pnma$ には「Origin at $\bar{1}$」と書かれている.つまりこの表は,反転中心を原点に置いたときの座標で書かれている.中心対称な空間群では,反転中心を原点に取るのが標準である.これを勝手にずらすと,以下の座標表がすべて意味を失う.
Asymmetric unit は $0 \le x \le \tfrac12$,$0 \le y \le \tfrac14$,$0 \le z \le 1$.体積は単位胞の $\tfrac12 \times \tfrac14 \times 1 = \tfrac18$ である.これは偶然ではない.一般位置の多重度が8なので,単位胞は8個の合同な非対称単位に分割される.非対称単位の体積比は,つねに一般位置の多重度の逆数である.
④ Symmetry operations.
8個の対称操作が,番号つきで幾何学的に記述されている.
| 番号 | 座標での書き方 | 国際表の記法 | 意味 |
|---|---|---|---|
| (1) | $x,\ y,\ z$ | $1$ | 恒等操作 |
| (2) | $-x+\tfrac12,\ -y,\ z+\tfrac12$ | $2(0,0,\tfrac12)\ \ \tfrac14,0,z$ | $c$ 軸方向の $2_1$ 軸,位置 $(\tfrac14,0,z)$ |
| (3) | $-x,\ y+\tfrac12,\ -z$ | $2(0,\tfrac12,0)\ \ 0,y,0$ | $b$ 軸方向の $2_1$ 軸,位置 $(0,y,0)$ |
| (4) | $x+\tfrac12,\ -y+\tfrac12,\ -z+\tfrac12$ | $2(\tfrac12,0,0)\ \ x,\tfrac14,\tfrac14$ | $a$ 軸方向の $2_1$ 軸,位置 $(x,\tfrac14,\tfrac14)$ |
| (5) | $-x,\ -y,\ -z$ | $\bar{1}\ \ 0,0,0$ | 原点の反転中心 |
| (6) | $x+\tfrac12,\ y,\ -z+\tfrac12$ | $a\ \ x,y,\tfrac14$ | $c$ に垂直な $a$ グライド面,$z=\tfrac14$ |
| (7) | $x,\ -y+\tfrac12,\ z$ | $m\ \ x,\tfrac14,z$ | $b$ に垂直な鏡映面,$y=\tfrac14$ |
| (8) | $-x+\tfrac12,\ y+\tfrac12,\ z+\tfrac12$ | $n(0,\tfrac12,\tfrac12)\ \ \tfrac14,y,z$ | $a$ に垂直な $n$ グライド面,$x=\tfrac14$ |
この表の「国際表の記法」の列が読めるかどうかが,最初の関門である.次の補足で解剖する.
⑤ Generators selected.
$Pnma$ では「(1); $t(1,0,0)$; $t(0,1,0)$; $t(0,0,1)$; (2); (3); (5)」となっている.3本の基本並進と,操作(2)($c$ 方向 $2_1$),(3)($b$ 方向 $2_1$),(5)(反転)だけあれば,残りの5個は積で作れるという意味である.
実際,$(2)\cdot(3)$ を計算してみよう.まず (3) を施し,続いて (2) を施す.$(x,y,z) \xrightarrow{(3)} (-x,\ y+\tfrac12,\ -z) \xrightarrow{(2)} (-(-x)+\tfrac12,\ -(y+\tfrac12),\ -z+\tfrac12) = (x+\tfrac12,\ -y-\tfrac12,\ -z+\tfrac12)$.$-y-\tfrac12$ は格子並進 $+1$ を足せば $-y+\tfrac12$ になるので,これは操作 (4) に一致する.∎
同様に $(5)\cdot(2)$,$(5)\cdot(3)$,$(5)\cdot(4)$ がそれぞれ (6), (7), (8) を与える($\bar{1}$ を掛けると回転が回反に変わる).
⑥ Positions.
$Pnma$ のWyckoff位置は4つしかない.
| 多重度 | Wyckoff | site symmetry | 代表座標 | 自由度 | $M\times\abs{G_\rr}$ |
|---|---|---|---|---|---|
| 8 | $d$ | $1$ | $x,\ y,\ z$ | 3 | $8\times1=8$ |
| 4 | $c$ | $.m.$ | $x,\ \tfrac14,\ z$ | 2 | $4\times2=8$ |
| 4 | $b$ | $\bar{1}$ | $0,\ 0,\ \tfrac12$ | 0 | $4\times2=8$ |
| 4 | $a$ | $\bar{1}$ | $0,\ 0,\ 0$ | 0 | $4\times2=8$ |
site symmetry の $.m.$ という書き方は,$mmm$ の3つの位置($[100],[010],[001]$)のうち2番目だけに $m$ がある,つまり $b$ 軸に垂直な鏡映面だけが残っている,という意味である.ドットは「その方向には何もない」という印である.第5章で学んだ「記号の位置が方向を表す」という規則が,site symmetry にもそのまま適用されている.
⑦ Reflection conditions.
一般位置に対する反射条件(general conditions)は次の通り.
- $0kl$:$k+l = 2n$ ← $a$ に垂直な $n$ グライド
- $hk0$:$h = 2n$ ← $c$ に垂直な $a$ グライド
- $h00$:$h = 2n$,$0k0$:$k = 2n$,$00l$:$l = 2n$ ← 3本の $2_1$ 軸
これはまさに第3章で導いた消滅則である.$b$ に垂直な鏡映面 $m$ は並進を伴わないので,$h0l$ には条件がつかない.面の消滅則がないところに鏡映面がある——粉末回折パターンから空間群を絞り込む作業は,この対応関係を逆にたどることである.
補足:対称操作の記法 $2(0,0,\tfrac12)\ \ \tfrac14,0,z$ を解剖する
国際表の対称操作の記述は,つねに「種類(並進部分) 位置」という3点セットになっている.
| 部分 | 例 | 読み方 |
|---|---|---|
| 種類 | $2$ | 2回回転($3,4,6$ なら $n$ 回回転,$m,a,b,c,n,d$ なら鏡映・グライド,$\bar{1},\bar{3},\bar{4},\bar{6}$ なら回反) |
| 並進部分 | $(0,0,\tfrac12)$ | 回転や鏡映と同時に加わる並進ベクトル.これがゼロでなければ,らせん軸またはグライド面である |
| 位置 | $\tfrac14,0,z$ | 不動要素の場所.$z$ が変数なので軸であり,$x=\tfrac14$,$y=0$ を通って $c$ 方向に走る |
面の場合は位置に変数が2つ現れる.たとえば $n(0,\tfrac12,\tfrac12)\ \ \tfrac14,y,z$ は,$y$ と $z$ が自由なので $x=\tfrac14$ の面であり,その面に沿って $(0,\tfrac12,\tfrac12)$ だけ滑る,つまり $b$ と $c$ の対角方向に半周期ずれる $n$ グライドである.
第5章の Seitz 記法 $\{R\,|\,\bm{\tau}\}$ との対応は明快である.$R$ が「種類」,$\bm{\tau}$ の要素に平行な成分が「並進部分」,$\bm{\tau}$ の垂直成分が「位置のずれ」として吸収されている.国際表の記法は,$\bm{\tau}$ を「本質的な滑り」と「原点の取り方の問題」に分解して書いたものだ,と理解すればよい.
B.1.4 一般位置図の読み方
国際表の図のうち,初学者がいちばん戸惑うのが一般位置図(general position diagram)である.しかし規則はたった3つしかない.
- 丸ひとつが,一般位置にある原子1個を表す.全部で(一般位置の多重度)個ある.
- 丸のそばの $+$ は「高さ $z$」,$-$ は「高さ $-z$」,$\tfrac12+$ は「高さ $\tfrac12+z$」,$\tfrac12-$ は「高さ $\tfrac12-z$」を意味する.投影図なので,紙面に垂直な方向の情報をこうして補っている.
- 丸の中のカンマ「,」は,その点が鏡像になっている($\det = -1$ の操作で移された)ことを示す.カンマのない丸とある丸は,右手系と左手系の関係にある.
なぜ:一般位置図を描けると何が分かるのか
一般位置図は,要するに「空間群の元を全部,目に見える形で並べたもの」である.丸の個数が一般位置の多重度,すなわち $\abs{G} / \abs{T}$(空間群の元の数を並進群で割ったもの)= 点群の位数 $\times$ 格子点数に等しい.$Pnma$ なら $8 \times 1 = 8$,$Pm\bar{3}m$ なら $48 \times 1 = 48$,$Fd\bar{3}m$ なら $48 \times 4 = 192$ 個の丸が並ぶ(さすがに $Fd\bar{3}m$ の図は真っ黒である).
そして,丸が重なる位置——つまり8個の像のうちいくつかが同じ点に落ちてしまう位置——が,そのまま特殊位置(Wyckoff位置)になる.図B.2で $y$ を $\tfrac14$ に近づけていくと,$y=\tfrac14$ の線をはさんだ丸の対が近づいて,ちょうど $y=\tfrac14$ で重なる.8個が4個になる.これが $4c$(site symmetry $.m.$)である.特殊位置とは「一般位置図で丸が重なるところ」である.次節の話は,この一文をきちんと数式にすることに他ならない.
B.1.5 $Pm\bar{3}m$(No. 221)を読み下す
例題B.2 $Pm\bar{3}m$ のページ
ヘッダ.$O_h^1$,$Pm\bar{3}m$,点群 $m\bar{3}m$,Cubic,No. 221,完全記号 $P\,4/m\,\bar{3}\,2/m$,Patterson symmetry $Pm\bar{3}m$.
完全記号の3つの位置は,立方晶では $[100]$,$[111]$,$[110]$ に対応する(第4章4.5節).したがって
- 第1位置 $4/m$:$[100]$ 方向に4回軸,それに垂直(つまり $\{100\}$ 面)に鏡映面
- 第2位置 $\bar{3}$:$[111]$ 方向に3回回反軸
- 第3位置 $2/m$:$[110]$ 方向に2回軸,$\{110\}$ 面に鏡映面
短縮記号 $Pm\bar{3}m$ の最初の $m$ は $\{100\}$ の面,最後の $m$ は $\{110\}$ の面である.この2つの $m$ は別物である——第4章で強調した点が,ここでも効いてくる.
Origin.「Origin at $m\bar{3}m$」.原点そのものが最高対称性の点である.$Pm\bar{3}m$ は symmorphic(共形)な空間群なので,点群の全操作が原点を動かさない形で書ける.
Asymmetric unit.$0 \le x \le \tfrac12$,$0 \le y \le \tfrac12$,$0 \le z \le \tfrac12$,$z \le y \le x$.体積は $\tfrac18 \times \tfrac16 = \tfrac1{48}$.一般位置の多重度48の逆数になっている.$\tfrac16$ は「3つの座標の大小関係を1通りに固定する」ことで生じる因子である(3個の順列は $3! = 6$ 通り).
Symmetry operations.48個.すべて並進部分がゼロで,$(x,y,z)$ の符号付き置換になっている.座標の並べ替えが $3! = 6$ 通り,各成分の符号が $2^3 = 8$ 通りで,$6\times8 = 48$ 通りがちょうどすべて現れる.symmorphic とは,対称操作が全部「回転部分だけ」で書けるということである.
Reflection conditions.「no conditions」.$P$ 格子で,しかもらせん軸もグライド面もないので,消滅則がひとつもない.全部の $hkl$ が出うる.これは実験的にはむしろ厄介で,消滅則という手がかりが使えないため,空間群の決定は強度の解析に頼ることになる.
Symmetry of special projections.$[001]$ 方向に投影すると平面群 $p4mm$ になる.薄膜の表面や,透過電顕の像を考えるときに効く情報である.
Positions.$Pm\bar{3}m$ のWyckoff位置は14個ある.
| 多重度 $M$ | Wyckoff | site symmetry | 代表座標 | $\abs{G_\rr}$ | 自由度 | $M\abs{G_\rr}$ |
|---|---|---|---|---|---|---|
| 48 | $n$ | $1$ | $x,y,z$ | 1 | 3 | 48 |
| 24 | $m$ | $..m$ | $x,x,z$ | 2 | 2 | 48 |
| 24 | $l$ | $m..$ | $\tfrac12,y,z$ | 2 | 2 | 48 |
| 24 | $k$ | $m..$ | $0,y,z$ | 2 | 2 | 48 |
| 12 | $j$ | $m.m2$ | $\tfrac12,y,y$ | 4 | 1 | 48 |
| 12 | $i$ | $m.m2$ | $0,y,y$ | 4 | 1 | 48 |
| 12 | $h$ | $mm2..$ | $x,\tfrac12,0$ | 4 | 1 | 48 |
| 8 | $g$ | $.3m$ | $x,x,x$ | 6 | 1 | 48 |
| 6 | $f$ | $4m.m$ | $x,\tfrac12,\tfrac12$ | 8 | 1 | 48 |
| 6 | $e$ | $4m.m$ | $x,0,0$ | 8 | 1 | 48 |
| 3 | $d$ | $4/mm.m$ | $\tfrac12,0,0$ | 16 | 0 | 48 |
| 3 | $c$ | $4/mm.m$ | $0,\tfrac12,\tfrac12$ | 16 | 0 | 48 |
| 1 | $b$ | $m\bar{3}m$ | $\tfrac12,\tfrac12,\tfrac12$ | 48 | 0 | 48 |
| 1 | $a$ | $m\bar{3}m$ | $0,0,0$ | 48 | 0 | 48 |
いちばん右の列を見てほしい.すべての行で $M \times \abs{G_\rr} = 48$ になっている.これは偶然ではなく定理である(次節).
B.2 Wyckoff位置 — 対称性が構造を決める
第5章5.6節でWyckoff位置の考え方は導入した.ここでは,それを実際に構造を書くための道具として整備し直す.実務でWyckoff位置を扱うときに必要なのは,次の3つだけである.
- ある座標を与えられたとき,それがどのWyckoff位置か判定できること
- その位置の自由度(精密化すべきパラメータの数)を数えられること
- 自由度がゼロなら,その原子は対称性によって完全に固定されていると理解できること
B.2.1 一般位置と特殊位置
定義:site symmetry group(席の対称群)
空間群 $G$ の元のうち,点 $\rr$ を動かさないものの集合
を,点 $\rr$ の site symmetry group(席対称群,点対称群)という.ここで $g\rr = \rr$ は「格子並進を除いて等しい」の意味である.
$G_\rr = \{E\}$(恒等操作だけ)のとき,$\rr$ は一般位置(general position)にあるという.$G_\rr$ が恒等操作以外を含むとき,$\rr$ は特殊位置(special position)にあるという.
補足:site symmetry group は必ず点群である
$G_\rr$ の元は $\rr$ を動かさないのだから,$\rr$ を原点とみなせば並進を含まない操作ばかりである.よって $G_\rr$ は32個の結晶点群のどれかと同型になる.これが「site symmetry を $4/mmm$,$.3m$,$\bar{1}$ のように点群の記号で書く」ことの理由である.第4章で32点群を数え上げたことが,ここで直接効いてくる.
ただし記号の書き方には注意がいる.site symmetry の記号は,その空間群の完全記号と同じ位置の並びで書かれ,要素がない方向にはドット「$.$」を置く.$Pnma$($mmm$,位置は $[100],[010],[001]$)における $.m.$ は「$[010]$ に垂直な鏡映面のみ」,$Pm\bar{3}m$($m\bar{3}m$,位置は $[100],[111],[110]$)における $..m$ は「$[110]$ 型の鏡映面のみ」,$.3m$ は「$[111]$ の3回軸と $[110]$ の鏡映面」の意味である.単独で $m$ と書かれていても,どの方向の $m$ かは位置で決まる.
定理B.1 軌道・安定化群定理(多重度の定理)
点 $\rr$ の多重度 $M(\rr)$(単位胞内で $\rr$ と等価な点の個数)と,site symmetry group の位数 $\abs{G_\rr}$ の間には,つねに
が成り立つ.ここで $M_{\rm gen}$ は一般位置の多重度,$\abs{P}$ は空間群の点群の位数,$n_{\rm lat}$ は conventional cell に含まれる格子点の数($P$: 1,$I$: 2,$C$: 2,$F$: 4,$R$(六方軸): 3)である.
導出:定理B.1(Lagrangeの定理そのもの)
空間群 $G$ を,並進群 $T$ で割った剰余群 $G/T$ を考える.$G/T$ は点群 $P$ と同型で,位数は $\abs{P}$ である.ただし conventional cell を単位として数えるときは,格子中心化並進($I$ の $(\tfrac12\tfrac12\tfrac12)$ など)も「セル内での移動」として数えるので,実効的な位数は $\abs{P}\times n_{\rm lat}$ になる.この有限群を $\tilde{G}$ と書こう.$\abs{\tilde{G}} = \abs{P}\, n_{\rm lat} = M_{\rm gen}$ である.
第1歩:$G_\rr$ は $\tilde{G}$ の部分群である.$g_1, g_2 \in G_\rr$ なら $g_1g_2\,\rr = g_1(g_2\rr) = g_1\rr = \rr$ なので閉じており,$g\rr = \rr$ の両辺に $g^{-1}$ を掛ければ $\rr = g^{-1}\rr$ なので逆元も含む.恒等操作は当然含む.よって部分群である.
第2歩:$\rr$ の像の集合と,剰余類とが1対1に対応する.$\rr$ の像の集合(軌道)を $O(\rr) = \{\,g\rr \mid g \in \tilde{G}\,\}$ と書く.$M(\rr) = \abs{O(\rr)}$ である.
いま $g_1\rr = g_2\rr$ が成り立ったとしよう.両辺に左から $g_2^{-1}$ を掛けると $g_2^{-1}g_1\,\rr = \rr$,つまり $g_2^{-1}g_1 \in G_\rr$.これは $g_1 \in g_2 G_\rr$,すなわち $g_1$ と $g_2$ が同じ左剰余類に属することに他ならない.逆も同様にたどれる.したがって
$g_1\rr = g_2\rr \iff g_1 G_\rr = g_2 G_\rr$
となり,軌道の点と左剰余類が1対1に対応する.
第3歩:Lagrangeの定理を使う.第6章で証明した通り,左剰余類の個数(指数)は $\abs{\tilde{G}}/\abs{G_\rr}$ である.よって
$M(\rr) = \dfrac{\abs{\tilde{G}}}{\abs{G_\rr}} = \dfrac{M_{\rm gen}}{\abs{G_\rr}}$
両辺に $\abs{G_\rr}$ を掛ければ \eqref{eq:B-orbit} を得る.∎
なお,一般位置では $G_\rr = \{E\}$ なので $\abs{G_\rr} = 1$,したがって $M = M_{\rm gen}$.定義と整合する.
物理的意味:この定理は「検算の道具」である
実務での使い方は単純である.CIFやデータベースから構造を取ってきたとき,すべての原子について $M \times \abs{G_\rr}$ を計算し,全部同じ値になるか確かめる.1つでも合わなければ,どこかが間違っている.
たとえば $Pnma$($M_{\rm gen} = 8$)の構造で「$4c$,site symmetry $\bar{1}$」と書かれていたら,$4\times2 = 8$ で数だけは合うが,$Pnma$ の $4c$ の site symmetry は $.m.$ であって $\bar{1}$ ではない($\bar{1}$ は $4a$ と $4b$).座標が $x,\tfrac14,z$ の形になっているかどうかを確認すれば,どちらが正しいかすぐ分かる.
もっと頻繁に遭遇するのは,多重度と原子数の不整合である.$\mathrm{CaTiO_3}$($Pnma$)なら $4+4+4+8 = 20$ 原子,$Z=4$.もし $\mathrm{VESTA}$ で開いて原子が160個($20\times8$)表示されたら,CIFに等価位置を全部書いた上に空間群も指定してしまった(B.3.6の(1)参照)ということである.
B.2.2 Wyckoff文字の付け方と,実務での書き方
Wyckoff文字は $a, b, c, \ldots$ とアルファベット順に付けられるが,その順序には規則がある.site symmetry の高い(=多重度の小さい)位置から順に $a$ を振る.$Pm\bar{3}m$ なら $1a$($m\bar{3}m$)から始まって $48n$($1$)で終わる.$Pnma$ なら $4a, 4b$(ともに $\bar{1}$),$4c$($.m.$),$8d$($1$).一般位置には必ず最後の文字が割り当てられる.
実務では「多重度 $\times$ Wyckoff文字」をくっつけて $4a$,$8c$,$48n$ のように書く.この書き方は情報として冗長(文字が決まれば多重度も決まる)だが,冗長だからこそ検算になる.論文で「Ti は $4b$ サイトを占める」と書けば,読者は $Pnma$ の表を引かなくても「4個あるんだな」と分かる.
注意:Wyckoff文字は空間群と設定に依存する
「$4c$ サイト」という言い方は,空間群を明示しない限り意味を持たない.$Pnma$ の $4c$ と $Pbnm$ の $4c$ は違う席である(設定が違えば座標の形も違う).論文を読むときは,必ず空間群記号と設定をセットで確認すること.
さらに,原点選択が2通りある空間群($Fd\bar{3}m$ など)では,同じWyckoff文字でも座標が違う.B.8節で扱う.
B.2.3 自由度の数え方
実務でいちばん大事なのは,実はここである.
定義:Wyckoff位置の自由度
Wyckoff位置の代表座標に現れる独立な変数の個数を,その位置の自由度という.
- $x,\ y,\ z$ → 自由度3(一般位置)
- $x,\ \tfrac14,\ z$ → 自由度2($Pnma$ の $4c$)
- $x,\ x,\ x$ → 自由度1($Pm\bar{3}m$ の $8g$.$x$ が1個決まれば3成分すべて決まる)
- $0,\ \tfrac12,\ \tfrac12$ → 自由度0($Pm\bar{3}m$ の $3c$)
結晶構造を決めるのに必要なパラメータの総数は,格子定数の数(結晶系で決まる)+ 全原子の自由度の和である.
例題B.3 $Pnma$ の $4c$ の site symmetry と自由度を,対称操作から自力で求める
表を引かずに,表B.1の8個の操作だけを使って $(x,\tfrac14,z)$ という点を調べよう.
手順:8個の操作を順に施し,元の点に(格子並進を除いて)戻るものを探す.
| 操作 | $(x,\tfrac14,z)$ の行き先 | 元に戻るか |
|---|---|---|
| (1) $x,y,z$ | $(x,\tfrac14,z)$ | 戻る ✓ |
| (2) $\tfrac12-x,-y,\tfrac12+z$ | $(\tfrac12-x,-\tfrac14,\tfrac12+z)$ | × |
| (3) $-x,\tfrac12+y,-z$ | $(-x,\tfrac34,-z)$ | × |
| (4) $\tfrac12+x,\tfrac12-y,\tfrac12-z$ | $(\tfrac12+x,\tfrac14,\tfrac12-z)$ | ×($x$ と $z$ がずれる) |
| (5) $-x,-y,-z$ | $(-x,-\tfrac14,-z)$ | × |
| (6) $\tfrac12+x,y,\tfrac12-z$ | $(\tfrac12+x,\tfrac14,\tfrac12-z)$ | × |
| (7) $x,\tfrac12-y,z$ | $(x,\tfrac14,z)$ | 戻る ✓ |
| (8) $\tfrac12-x,\tfrac12+y,\tfrac12+z$ | $(\tfrac12-x,\tfrac34,\tfrac12+z)$ | × |
操作(7)を確かめよう.$y = \tfrac14$ を代入すると $\tfrac12 - \tfrac14 = \tfrac14$.$x$ と $z$ は変わらない.したがって $(x,\tfrac14,z) \to (x,\tfrac14,z)$ で,任意の $x, z$ についてこの点は動かない.
よって $G_\rr = \{(1),(7)\}$,位数2.操作(7)は $b$ に垂直な鏡映面 $m$ なので,site symmetry は $.m.$.定理B.1より多重度は $8/2 = 4$.自由度は $x$ と $z$ の2個.これで表B.2の $4c$ の行がすべて再現できた.∎
同じ手順で $(0,0,\tfrac12)$ を調べると,戻るのは(1)と(5)(反転)だけである.(5): $(0,0,\tfrac12) \to (0,0,-\tfrac12)$.$-\tfrac12$ に格子並進 $+1$ を足すと $\tfrac12$ なので戻る ✓.よって $G_\rr = \{1,\bar{1}\}$,site symmetry $\bar{1}$,多重度 $8/2=4$,自由度0.これが $4b$ である.
B.2.4 3つのペロブスカイトを並べる
ここからが本節の山場である.同じ $\mathrm{ABO_3}$ ペロブスカイトでありながら,空間群が違うだけで構造の自由度がどう変わるかを見る.
例題B.4 $\mathrm{SrTiO_3}$($Pm\bar{3}m$,立方晶)
| 原子 | Wyckoff | 座標 | site symmetry | 自由度 | 配位 |
|---|---|---|---|---|---|
| Sr | $1a$ | $0,\ 0,\ 0$ | $m\bar{3}m$ | 0 | 12配位(立方八面体) |
| Ti | $1b$ | $\tfrac12,\ \tfrac12,\ \tfrac12$ | $m\bar{3}m$ | 0 | 6配位(正八面体) |
| O | $3c$ | $0,\ \tfrac12,\ \tfrac12$ ほか2つ | $4/mm.m$ | 0 | 2個のTiと直線配位 |
原子数は $1+1+3 = 5$,化学式 $\mathrm{SrTiO_3}$ にちょうど対応する($Z=1$).
自由度の総和はゼロである.格子定数も立方晶なので $a$ だけ.したがって $\mathrm{SrTiO_3}$ の構造は,$a = 3.905\ \mathrm{Å}$ というたった1個の数値で完全に決まってしまう.Ti–O距離は $a/2 = 1.9525\ \mathrm{Å}$,Sr–O距離は $a/\sqrt{2} = 2.7613\ \mathrm{Å}$——すべて $a$ から計算できる.
これは驚くべきことである.原子が5個もあるのに,精密化すべき構造パラメータが1個しかない.対称性がそれだけ強い制約を課しているということだ.
例題B.5 $\mathrm{BaTiO_3}$ 正方晶($P4mm$,室温相)
$\mathrm{BaTiO_3}$ は約 $393\ \mathrm{K}$($120\,^\circ\mathrm{C}$)以下で立方晶 $Pm\bar{3}m$ から正方晶 $P4mm$ へ相転移し,強誘電体になる.$P4mm$(No. 99)のWyckoff位置は $1a$($4mm$,$0,0,z$),$1b$($4mm$,$\tfrac12,\tfrac12,z$),$2c$($2mm.$,$\tfrac12,0,z$ と $0,\tfrac12,z$),…,一般位置 $8g$($1$)である.
| 原子 | Wyckoff | 座標 | site symmetry | 自由度 | 代表値 |
|---|---|---|---|---|---|
| Ba | $1a$ | $0,\ 0,\ z$ | $4mm$ | 1(ただし原点固定に使う) | $z \equiv 0$ |
| Ti | $1b$ | $\tfrac12,\ \tfrac12,\ z$ | $4mm$ | 1 | $z \simeq 0.512$ |
| O(1) | $1b$ | $\tfrac12,\ \tfrac12,\ z$ | $4mm$ | 1 | $z \simeq -0.026$ |
| O(2) | $2c$ | $\tfrac12,\ 0,\ z$ | $2mm.$ | 1 | $z \simeq 0.487$ |
原子数は $1+1+1+2 = 5$,$Z=1$.座標は文献により小数第3位が異なるので,ここに挙げたのは桁の感覚をつかむための代表値である.
ここで決定的に重要なのは,$z$ 座標が「浮いている」ことである.$P4mm$ は極性空間群であり,$c$ 軸方向には原点を固定する対称要素がない.したがって全原子の $z$ を同時に $\delta$ だけずらしても同じ構造になってしまう.この不定性を消すために,慣習としてある原子の $z$ をゼロに固定する(ここでは Ba).結果として,独立な構造パラメータは $z_{\rm Ti}$,$z_{\rm O(1)}$,$z_{\rm O(2)}$ の3個である.
格子定数は正方晶なので $a$ と $c$ の2個.合計 5個のパラメータで構造が決まる.立方晶の1個から,5個へ増えた.
物理:$z_{\rm Ti} = 0.512$,$z_{\rm O(1)} = -0.026$ という値から,$c$ 軸方向のTi–O距離を計算してみよう.上側の O(1) は $z = 1-0.026 = 0.974$ にある.
$d_{\rm short} = (0.974 - 0.512)\times c = 0.462 \times 4.034 = 1.86\ \mathrm{Å}$
$d_{\rm long} = (0.512-(-0.026))\times c = 0.538 \times 4.034 = 2.17\ \mathrm{Å}$
Tiは八面体の中心から $c$ 軸方向にずれており,上下のTi–O距離が $1.86$ と $2.17\ \mathrm{Å}$ に分裂している.この非対称性がそのまま自発分極を生む.$1a$ と $1b$ の site symmetry $4mm$ が極性点群である(第4章)からこそ,この $z$ の自由度が存在できる.立方晶の $m\bar{3}m$ には自由度がなく,原子は動きようがなかった.
例題B.6 $\mathrm{CaTiO_3}$($Pnma$,GdFeO$_3$型)
$\mathrm{CaTiO_3}$——「ペロブスカイト」という名前の由来になった鉱物そのもの——は,室温で立方晶ではなく斜方晶 $Pnma$ である.$\mathrm{Ca^{2+}}$ が $\mathrm{Sr^{2+}}$ より小さいために $\mathrm{TiO_6}$ 八面体が傾き(tilting),対称性が下がるのである.
| 原子 | Wyckoff | 座標の形 | site symmetry | 自由度 | 代表値 |
|---|---|---|---|---|---|
| Ca | $4c$ | $x,\ \tfrac14,\ z$ | $.m.$ | 2 | $x\simeq0.035,\ z\simeq-0.006$ |
| Ti | $4b$ | $0,\ 0,\ \tfrac12$ | $\bar{1}$ | 0 | — |
| O(1) | $4c$ | $x,\ \tfrac14,\ z$ | $.m.$ | 2 | $x\simeq0.49,\ z\simeq0.07$ |
| O(2) | $8d$ | $x,\ y,\ z$ | $1$ | 3 | $x\simeq0.29,\ y\simeq0.04,\ z\simeq0.71$ |
原子数は $4+4+4+8 = 20$,$Z = 4$.$\mathrm{CaTiO_3}$ が4式量なので $20 = 4\times5$ で合う.座標の代表値は文献により差があるので目安である.
自由度の合計は $2+0+2+3 = 7$.格子定数が斜方晶なので $a,b,c$ の3個.合計 10個のパラメータ.$Pm\bar{3}m$ の1個,$P4mm$ の5個と比べて,はっきり多い.
そして最重要の観察:Ti は $4b$($0,0,\tfrac12$)にあり,自由度がゼロである.site symmetry が $\bar{1}$ なので,Tiのいる場所は反転中心である.反転中心に座った原子は,どちらへも動けない.動けば反転対称性が破れて,$Pnma$ でなくなってしまう.
したがって $\mathrm{CaTiO_3}$ は,$Pnma$ である限り絶対に強誘電体になれない.$\mathrm{BaTiO_3}$ で分極を生んだTiの変位が,ここでは対称性によって禁じられている.歪んだペロブスカイトの多くが常誘電体である理由の一端が,Wyckoff位置の1行から読み取れる.
物理的意味:自由度ゼロの席にいる原子は動けない
3つの表を並べると,次の対応関係が見える.
| $\mathrm{SrTiO_3}$ | $\mathrm{BaTiO_3}$(室温) | $\mathrm{CaTiO_3}$ | |
|---|---|---|---|
| 空間群 | $Pm\bar{3}m$ (221) | $P4mm$ (99) | $Pnma$ (62) |
| 点群 | $m\bar{3}m$ | $4mm$ | $mmm$ |
| 中心対称性 | あり | なし | あり |
| 極性 | なし | あり($[001]$) | なし |
| $Z$(式量数) | 1 | 1 | 4 |
| 単位胞の原子数 | 5 | 5 | 20 |
| B席(Ti)の Wyckoff | $1b$ | $1b$ | $4b$ |
| B席の site symmetry | $m\bar{3}m$ | $4mm$ | $\bar{1}$ |
| B席の自由度 | 0 | 1($z$) | 0 |
| 格子定数の数 | 1 | 2 | 3 |
| 座標パラメータの数 | 0 | 3 | 7 |
| 合計 | 1 | 5 | 10 |
| 強誘電性 | なし(量子常誘電体) | あり | なし |
強誘電体になるための必要条件を,Wyckoff位置の言葉で言い直すとこうなる.
「B席の site symmetry が極性点群であり,極性軸方向に自由度が存在すること」.
$Pm\bar{3}m$ の $m\bar{3}m$ も $Pnma$ の $\bar{1}$ も中心対称なので,この条件を満たさない.$P4mm$ の $4mm$ だけが極性で,$z$ という自由度を持つ.第4章で「極性点群は32個中10個」と数えたことが,ここで「どのWyckoff位置なら原子が動けるか」という具体的な形をとった.
逆向きに読むこともできる.第一原理計算で新しい強誘電体を探すとき,まず高対称相の空間群を決め,そのWyckoff位置表を眺めて「どの席の原子が,どの方向に,どれだけ動けるか」を数え上げる.動けない席ばかりなら,その構造からは分極は出ない.これが構造探索の出発点になる.
B.2.5 多重度と site symmetry の関係を1枚の図で
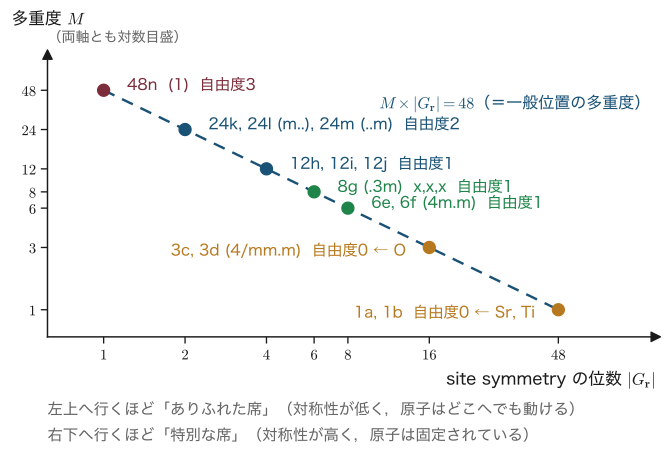
なぜ:相転移は「Wyckoff位置の引っ越し」である
$\mathrm{BaTiO_3}$ の立方晶 → 正方晶転移を,この図の言葉で言い直そう.
立方晶では Ba は $1a$($m\bar{3}m$,$\abs{G_\rr}=48$),Ti は $1b$($m\bar{3}m$),O は $3c$($4/mm.m$,$\abs{G_\rr}=16$).全員が図B.3の右下にいて,自由度ゼロ.
正方晶 $P4mm$ に落ちると,点群が $m\bar{3}m$(位数48)から $4mm$(位数8)へ下がる.一般位置の多重度も $48 \to 8$ になる.Ba は $1a$($4mm$,$\abs{G_\rr}=8$),Ti は $1b$($4mm$),そして立方晶で1つだった O の $3c$ は,$1b$(1個)と $2c$(2個)に分裂する.$3 = 1 + 2$.
この「1つのWyckoff位置が複数に分裂する」現象を Wyckoff splitting という.分裂した先ではそれぞれ独立に $z$ を持てるので,自由度が生まれる.対称性の低下 = 席の分裂 = 自由度の獲得 = 構造の歪み.この連鎖が構造相転移の本体である.
どのWyckoff位置がどう分裂するかは,群-部分群関係から決まっており,Bilbao Crystallographic Server の WYCKSPLIT や,B.5節で触れる $\mathrm{CrystOD}$ のような対称性解析ツールが自動で計算してくれる.しかし何を計算させているのかは,この図で理解しておくべきである.
B.3 CIFファイルを自分で書く
B.3.1 CIFとは何か
CIF(Crystallographic Information File)は,IUCrが定めた結晶構造の標準テキスト形式である.拡張子は .cif.人間が読めるプレーンテキストで,しかも機械可読——これが普及した最大の理由である.論文に構造を載せるとき,データベースから構造を取ってくるとき,$\mathrm{VESTA}$ に構造を読ませるとき,いつでもCIFが介在する.
CIFを「読む」ことは誰でもできるが,「自分で書く」ことができる学生は意外に少ない.しかし自分で書けるようになると,次のようなことが一気に楽になる.
- 論文の表に書かれた格子定数と原子座標だけから,構造を再現して $\mathrm{VESTA}$ で見る
- 第一原理計算の結果($\mathrm{POSCAR}$ など)を,対称性を保ったCIFに直す
- 仮想的な構造(元素置換,酸素欠損,超格子)を手で作る
B.3.2 CIFの文法:たった4つの規則
定義:CIFの構文
- データブロックは
data_なにかという行で始まる.1ファイルに複数置ける. - タグと値の対:
_タグ名の後に空白を置いて値を書く.値に空白を含むときは'…'か"…"で囲む. - ループ:
loop_の後にタグを並べ,その後に同じ個数ずつ値を並べる.表を書くための仕組みである. - コメントは
#から行末まで.空行は自由に入れてよい.タグ名の大文字・小文字は区別されない.
数値の後の括弧,たとえば 3.9050(3) は,最後の桁の標準偏差を表す.この場合は $3.9050 \pm 0.0003\ \mathrm{Å}$ の意味である.実験値には必ず付いているが,自分で書くときは省いてよい.
B.3.3 最小限のタグ
構造が一意に決まるために必要なタグは,実は驚くほど少ない.
| 分類 | タグ | 内容 |
|---|---|---|
| 格子 | _cell_length_a | 格子定数 $a$(単位は必ず $\mathrm{Å}$) |
_cell_length_b | $b$ | |
_cell_length_c | $c$ | |
_cell_angle_alpha | $\alpha$(単位は度) | |
_cell_angle_beta | $\beta$ | |
_cell_angle_gamma | $\gamma$ | |
| 対称性 | _symmetry_space_group_name_H-M | 空間群のHermann–Mauguin記号(新しい名前は _space_group_name_H-M_alt) |
_symmetry_Int_Tables_number | 空間群番号(新しい名前は _space_group_IT_number) | |
| 原子 | _atom_site_label | 原子のラベル(Sr1, O2 など.自由に付けてよい) |
_atom_site_type_symbol | 元素記号(イオン価数を付けて Ti4+ のようにも書ける) | |
_atom_site_fract_x/y/z | 分数座標(0以上1未満に取るのが慣習) | |
_atom_site_occupancy | 占有率(完全に占有なら 1.0) | |
_atom_site_U_iso_or_equiv | 等方性原子変位パラメータ $U_{\rm iso}$($\mathrm{Å}^2$) |
注意:$U$ と $B$ を混同しない
原子変位パラメータ(かつて「温度因子」と呼ばれた量)には2つの流儀がある.原子散乱因子に掛かる減衰因子を
$\exp\!\left[-B \dfrac{\sin^2\theta}{\lambda^2}\right] = \exp\!\left[-8\pi^2 U \dfrac{\sin^2\theta}{\lambda^2}\right]$
と書くとき,$B$ を Debye–Waller因子($B$ factor),$U$ を平均二乗変位(mean square displacement)という.両者は
で結ばれる.CIFのタグは _atom_site_U_iso_or_equiv($U$)と _atom_site_B_iso_or_equiv($B$)の両方が定義されているので,どちらのタグを使っているか必ず確認する.典型的な値は室温の酸化物で $U \simeq 0.005$–$0.015\ \mathrm{Å}^2$,すなわち $B \simeq 0.4$–$1.2\ \mathrm{Å}^2$ である.$U$ の欄に $0.8$ と書いてあったら,それは $B$ の値を間違えて入れた可能性が高い($U=0.8\ \mathrm{Å}^2$ は $\sqrt{0.8}\simeq0.9\ \mathrm{Å}$ の振幅で原子が揺れていることになり,結晶が融けている).
B.3.4 $\mathrm{SrTiO_3}$ の完全なCIF
では実際に書いてみよう.以下は $\mathrm{SrTiO_3}$($Pm\bar{3}m$,$a = 3.905\ \mathrm{Å}$)の,これ以上削れないところまで削ったCIFである.これをテキストエディタに貼って SrTiO3.cif という名前で保存すれば,$\mathrm{VESTA}$ でそのまま開ける.
# --- SrTiO3, cubic perovskite (room temperature) ------------------
data_SrTiO3

_chemical_name_common            'strontium titanate'
_chemical_formula_sum            'Sr Ti O3'
_chemical_formula_weight         183.49

_cell_length_a                   3.9050
_cell_length_b                   3.9050
_cell_length_c                   3.9050
_cell_angle_alpha                90.0
_cell_angle_beta                 90.0
_cell_angle_gamma                90.0
_cell_volume                     59.55
_cell_formula_units_Z            1

_symmetry_cell_setting           cubic
_symmetry_space_group_name_H-M   'P m -3 m'
_symmetry_Int_Tables_number      221

loop_
_atom_site_label
_atom_site_type_symbol
_atom_site_fract_x
_atom_site_fract_y
_atom_site_fract_z
_atom_site_occupancy
_atom_site_U_iso_or_equiv
Sr1   Sr   0.00000   0.00000   0.00000   1.0   0.0060
Ti1   Ti   0.50000   0.50000   0.50000   1.0   0.0040
O1    O    0.00000   0.50000   0.50000   1.0   0.0080
# --- end ---------------------------------------------------------
例題B.7 このCIFの各行を検算する
格子定数と体積.立方晶なので $V = a^3 = 3.9050^3$.$3.9050^2 = 15.249$,これに $3.9050$ を掛けて $V = 59.548\ \mathrm{Å}^3$.CIFの _cell_volume 59.55 と一致する.角度はすべて $90.0$ 度——立方晶の定義通り.
化学式量.$\mathrm{Sr}\ 87.62 + \mathrm{Ti}\ 47.87 + 3\times\mathrm{O}\ 16.00 = 87.62+47.87+48.00 = 183.49$.
密度の検算(これが最も効く).密度は
$\rho = \dfrac{Z\,M}{N_{\rm A}\,V}$
である.$Z=1$,$M = 183.49\ \mathrm{g/mol}$,$V = 59.548\ \mathrm{Å}^3 = 59.548\times10^{-24}\ \mathrm{cm^3}$,$N_{\rm A} = 6.022\times10^{23}\ \mathrm{mol^{-1}}$.分母を先に計算すると
$N_{\rm A}V = 6.022\times10^{23} \times 59.548\times10^{-24} = 6.022\times59.548\times10^{-1} = 35.86\ \mathrm{cm^3/mol}$
よって $\rho = 183.49/35.86 = 5.12\ \mathrm{g/cm^3}$.実測の $\mathrm{SrTiO_3}$ の密度は $5.11\ \mathrm{g/cm^3}$ なので,ぴたりと合う.
この密度の検算は,CIFを書いたら必ずやること.格子定数の単位を $\mathrm{nm}$ と $\mathrm{Å}$ で取り違えていれば密度が $1000$ 倍ずれ,等価位置を重複して書いていれば $Z$ の数え違いで整数倍ずれる.数秒で異常が見つかる.
原子座標.Sr が $(0,0,0)$ = $1a$,Ti が $(\tfrac12,\tfrac12,\tfrac12)$ = $1b$,O が $(0,\tfrac12,\tfrac12)$ = $3c$ の代表点.表B.3と照合すれば,それぞれ多重度 $1, 1, 3$ である.合計 $1+1+3 = 5$ 原子,$Z=1$ ✓.
補足:$Pm\bar{3}m$ を P m -3 m と書く理由
CIFはASCIIテキストなので,上線(オーバーバー)が書けない.そこで $\bar{3}$ を -3,$\bar{4}$ を -4,$\bar{1}$ を -1 と表す慣習になっている.Pm-3m,Fd-3m,I4/mcm,P4_2/mnm(下付きは _ で表す)といった書き方は,$\mathrm{VESTA}$,$\mathrm{spglib}$,$\mathrm{pymatgen}$,$\mathrm{VASP}$ 周辺のツール群で共通である.
文字の間の空白は入れても入れなくてもよい('P m -3 m' でも 'Pm-3m' でも通る)ことが多いが,ソフトによっては厳しいので,データベースから落としたCIFの表記をそのまま使うのが安全である.
B.3.5 対称操作を明示的に書く形式
コードB.1では空間群記号だけを書き,等価位置の生成をソフトに任せた.しかしCIFには,対称操作を1つずつ書き下す形式もある.こちらのほうが曖昧さがない.
_symmetry_space_group_name_H-M   'P n m a'
_symmetry_Int_Tables_number      62

loop_
_symmetry_equiv_pos_site_id
_symmetry_equiv_pos_as_xyz
1  'x, y, z'
2  '-x+1/2, -y, z+1/2'
3  '-x, y+1/2, -z'
4  'x+1/2, -y+1/2, -z+1/2'
5  '-x, -y, -z'
6  'x+1/2, y, -z+1/2'
7  'x, -y+1/2, z'
8  '-x+1/2, y+1/2, z+1/2'
_space_group_symop_id / _space_group_symop_operation_xyz というタグ名を使うが,中身は同じ.なぜ:どちらの形式を使うべきか
空間群記号だけを書く形式は短くて読みやすいが,危険がある.同じ記号でも設定や原点選択が複数ある空間群($Fd\bar{3}m$,$R\bar{3}c$,$P2_1/c$ など)では,ソフトがどちらを採用するか分からないからである.$Fd\bar{3}m$ と書いただけでは,原子座標が原点選択1のものか2のものか判定できない.
対称操作を明示する形式なら,記号の解釈に一切依存しない.座標変換の規則がそのまま書いてあるからである.Bilbao Crystallographic Server や $\mathrm{ICSD}$ が出力するCIFは,たいていこの形式を採っている.
実務上の結論:他人に渡すCIF,論文の supporting information に付けるCIFは,必ず対称操作を明示した形式にする.自分の手元で $\mathrm{VESTA}$ に読ませるだけなら記号だけでよい.$\mathrm{VESTA}$ で開いて「File → Export Data → CIF」とすれば,対称操作を展開した形式で書き出してくれる.
例題B.8 $Pm\bar{3}m$ の48個の対称操作
参考までに,$Pm\bar{3}m$ の48操作を書き下しておく.すべて $(\pm x, \pm y, \pm z)$ の並べ替えであり,並進部分はゼロである(symmorphic だから).
loop_
_symmetry_equiv_pos_site_id
_symmetry_equiv_pos_as_xyz
 1  'x, y, z'          13  'y, x, -z'         25  '-x, -y, -z'       37  '-y, -x, z'
 2  '-x, -y, z'        14  '-y, -x, -z'       26  'x, y, -z'         38  'y, x, z'
 3  '-x, y, -z'        15  'y, -x, z'         27  'x, -y, z'         39  '-y, x, -z'
 4  'x, -y, -z'        16  '-y, x, z'         28  '-x, y, z'         40  'y, -x, -z'
 5  'z, x, y'          17  'x, z, -y'         29  '-z, -x, -y'       41  '-x, -z, y'
 6  'z, -x, -y'        18  '-x, z, y'         30  '-z, x, y'         42  'x, -z, -y'
 7  '-z, -x, y'        19  '-x, -z, -y'       31  'z, x, -y'         43  'x, z, y'
 8  '-z, x, -y'        20  'x, -z, y'         32  'z, -x, y'         44  '-x, z, -y'
 9  'y, z, x'          21  'z, y, -x'         33  '-y, -z, -x'       45  '-z, -y, x'
10  '-y, z, -x'        22  'z, -y, x'         34  'y, -z, x'         46  '-z, y, -x'
11  'y, -z, -x'        23  '-z, y, x'         35  '-y, z, x'         47  'z, -y, -x'
12  '-y, -z, x'        24  '-z, -y, -x'       36  'y, z, -x'         48  'z, y, x'
構造の確認.番号1–24が点群 $432$($O$,位数24,すべて $\det=+1$)を成し,それに反転を掛けた25–48が加わって $m\bar{3}m = 432 \otimes \{E,\bar{1}\}$(位数48)になっている.第4章で「$m\bar{3}m$ は $432$ に反転中心を付け加えた群」と述べたことが,そのまま48行の形で目に見えている.
B.3.6 よくあるエラー
注意:CIFの5大エラー
(1) 等価位置を全部書いた上に,空間群も指定してしまう.
いちばん多い事故である.$\mathrm{SrTiO_3}$ で,Oを $(0,\tfrac12,\tfrac12)$,$(\tfrac12,0,\tfrac12)$,$(\tfrac12,\tfrac12,0)$ の3行すべて書き,かつ _symmetry_space_group_name_H-M 'P m -3 m' と書くと,ソフトは3行それぞれに48個の操作を適用してしまう.結果,Oが9個(重複を除去してくれるソフトなら3個のまま,除去しないソフトなら9個)になる.
対処:空間群を指定するなら,原子はWyckoff位置の代表点だけを書く.逆に全原子を書きたいなら,空間群を 'P 1'(No. 1)にする.この2択であって,中間はない.
症状の見分け方は簡単で,$\mathrm{VESTA}$ で開いたときに Structure parameters の原子数が想定と合わない,あるいは同じ場所に原子が重なって描かれる(結合が異常に短くなる).
(2) 占有率の合計が合わない.
固溶体 $\mathrm{Ba_{0.5}Sr_{0.5}TiO_3}$ を書くとき,同じ $1a$ サイトに Ba と Sr を置いて,それぞれ _atom_site_occupancy を $0.5$ にする.合計がちょうど $1.0$ になっていなければならない.$0.5$ と $0.6$ にしてしまうと,そのサイトに $1.1$ 個の原子がいることになり,化学式も密度も狂う.
酸素欠損 $\mathrm{SrTiO_{3-\delta}}$ なら,Oの占有率を $1-\delta/3$ にする.$\delta=0.1$ なら $0.9667$.$\mathrm{VESTA}$ の Structure parameters ダイアログでは,サイトごとの占有率の合計が表示されるので,そこで確認できる.
(3) 格子定数の単位.
CIFの _cell_length_* は必ず $\mathrm{Å}$ である.$\mathrm{nm}$ で書いてはいけない.$3.905\ \mathrm{Å} = 0.3905\ \mathrm{nm}$ なので,$\mathrm{nm}$ の数値をそのまま書いてしまうと体積 $V = a^3$ が $1/1000$ になり,$\rho = ZM/(N_{\rm A}V)$ より密度は逆に $1000$ 倍になる.「$a = 0.3905$」と書かれたCIFを見たら,まず疑う.
逆に,論文の表が $\mathrm{nm}$ 単位(日本の一部の分野やドイツ語圏の古い論文に見られる)で書かれていることもある.$\mathrm{Å}$ に直すには10倍する.
(4) 分数座標と直交座標の取り違え.
CIFの _atom_site_fract_x は分数座標($0 \le x < 1$)である.$\mathrm{VASP}$ の $\mathrm{POSCAR}$ には Direct(分数座標)と Cartesian(直交座標,単位 $\mathrm{Å}$)の2モードがあるので,変換時に取り違えやすい.$\mathrm{POSCAR}$ の座標がすべて $1$ 未満なら Direct,$\mathrm{Å}$ オーダーの数字が並んでいれば Cartesian と見当がつく.
直交座標 $\bm{R} = (X,Y,Z)$ と分数座標 $(x,y,z)$ の関係は $\bm{R} = x\aa + y\bb + z\cc$ である.立方晶なら単に $X = ax$ だが,単斜晶・三斜晶では $\aa,\bb,\cc$ が直交しないので行列を掛ける必要がある.
(5) 空間群記号と番号の不一致,設定の不一致.
_symmetry_space_group_name_H-M 'P b n m' と _symmetry_Int_Tables_number 62 は,番号としては正しい($Pbnm$ は No. 62 の別設定).しかし多くのソフトは番号から標準設定 $Pnma$ の対称操作を生成するので,$Pbnm$ の座標を $Pnma$ の操作で展開してしまい,まったく違う構造が現れる.
対処:非標準設定を使うときは,必ず対称操作を明示的に書く(コードB.2の形式).あるいは軸を取り替えて標準設定に直してからCIFにする.B.8節で具体的な変換を扱う.
例題B.9 壊れたCIFを直す
次のCIFには3つの誤りがある.すべて指摘せよ.
data_broken
_cell_length_a                   0.4594
_cell_length_b                   0.4594
_cell_length_c                   0.2959
_cell_angle_alpha                90.0
_cell_angle_beta                 90.0
_cell_angle_gamma                90.0
_symmetry_space_group_name_H-M   'P 42/m n m'
_symmetry_Int_Tables_number      136
loop_
_atom_site_label
_atom_site_type_symbol
_atom_site_fract_x
_atom_site_fract_y
_atom_site_fract_z
_atom_site_occupancy
Ti1  Ti  0.0000  0.0000  0.0000  1.0
Ti2  Ti  0.5000  0.5000  0.5000  1.0
O1   O   0.3048  0.3048  0.0000  0.7
答え.
- 格子定数の単位が $\mathrm{nm}$ になっている.ルチル $\mathrm{TiO_2}$ の格子定数は $a = 4.594\ \mathrm{Å}$,$c = 2.959\ \mathrm{Å}$.10倍しなければならない.
- Ti を2行書いてしまっている.$P4_2/mnm$(No. 136)で $(0,0,0)$ は Wyckoff $2a$ であり,$(\tfrac12,\tfrac12,\tfrac12)$ はその等価位置である.空間群を指定している以上,$(0,0,0)$ の1行だけでよい.2行書くと Ti が4個になり,化学式が $\mathrm{Ti_2O_2}$ になってしまう.
- Oの占有率が $0.7$ になっている.ルチルの Oは完全占有なので $1.0$.$0.7$ のままだと $\mathrm{TiO_{1.4}}$ という組成になる.
誤りではないが注意しておきたい書式.$4_2$ の下付きの書き方には2つの流儀がある.CIF辞書が推奨するのは 'P 42/m n m' のように記号の成分を空白で区切り,下付きはそのまま数字で書く形式で,ICSD や COD が配布するCIFもこれに従う.いっぽう spglib・pymatgen 系のツールは P4_2/mnm のようにアンダースコアで下付きを表す.どちらも広く流通しているので,一方だけを「規約違反」と決めつけることはできない.ただしソフト間で読み替えに失敗することがあるので,空間群番号や対称操作も併記して曖昧さを消しておくとよい.
正しいルチル $\mathrm{TiO_2}$ は,$a = 4.5937$,$c = 2.9587\ \mathrm{Å}$,Ti が $2a$($0,0,0$,site symmetry $m.mm$),O が $4f$($x,x,0$,$x \simeq 0.3048$,site symmetry $m.2m$).原子数は $2+4 = 6$,$Z = 2$.定理B.1の検算:$P4_2/mnm$ の点群は $4/mmm$(位数16),$P$ 格子なので $M_{\rm gen} = 16$.$2 \times 8 = 16$ ✓,$4\times4 = 16$ ✓.
B.4 VESTAの実務
VESTA(Visualization for Electronic and STructural Analysis)は,門馬綱一・泉富士夫の両氏が開発した結晶構造可視化ソフトである.無償で,Windows・macOS・Linux のいずれでも動く.日本の結晶学・材料科学の研究室では事実上の標準ツールになっている.
「構造を絵にするソフト」と思われがちだが,それは機能の一部にすぎない.VESTAは
- 構造の描画(球棒モデル,多面体,空間充填)
- 結合距離・結合角・多面体の歪みの計算
- 粉末X線・中性子回折パターンの計算
- 電子密度・波動関数・差密度などの体積データの可視化
- セルの変換(primitive $\leftrightarrow$ conventional,超格子の作成)
- 対称性の検出と標準化
- 多数のファイル形式の相互変換(CIF,POSCAR,XSF,CHGCAR,PDB,…)
ができる.以下では研究で実際に使う場面ごとに操作を追う.メニューの名前はバージョンによって多少変わるので,見つからないときは近い名前を探してほしい.
B.4.1 構造を開いて多面体で表示する
File → OpenでCIF(あるいは POSCAR,CONTCAR)を開く.POSCARを開くときはファイル形式をVASPに指定する必要がある場合がある.- 右側の
Objectsパネル(あるいはPropertiesダイアログ)で表示スタイルを選ぶ.Ball-and-stick(球棒),Space-filling(空間充填),Polyhedral(多面体),Wireframe(線). - 多面体表示にするには,まず結合が定義されていることが必要である.
Edit → Bondsを開き,中心原子(Ti)と配位原子(O)の組と,結合とみなす距離の範囲($\mathrm{Min} = 0$,$\mathrm{Max} = 2.5\ \mathrm{Å}$ など)を設定する. Objects → Polyhedraにチェックを入れると,$\mathrm{TiO_6}$ 八面体が描かれる.Boundary(境界)で表示範囲を指定する.$x, y, z$ それぞれ $-0.1$ から $1.1$ のように少し広げると,セル境界にかかる原子や多面体が切れずに見える.
補足:結合距離の目安をどう決めるか
$\mathrm{Max}$ をいくつにするかは,実は物理的な判断である.$\mathrm{SrTiO_3}$ なら Ti–O $= 1.95\ \mathrm{Å}$,Sr–O $= 2.76\ \mathrm{Å}$ なので,$\mathrm{Max} = 2.2\ \mathrm{Å}$ にすれば Ti–O だけを結合とみなし,$\mathrm{TiO_6}$ 八面体だけが描かれる.$\mathrm{Max} = 3.0\ \mathrm{Å}$ にすると Sr–O も結合になり,$\mathrm{SrO_{12}}$ の立方八面体まで描かれて図が真っ黒になる.
目安としては,イオン半径の和の $1.15$ 倍程度を取ると,第一配位圏だけが拾える.Shannon のイオン半径表($\mathrm{Ti^{4+}}$ 6配位で $0.605\ \mathrm{Å}$,$\mathrm{O^{2-}}$ 4配位で $1.38\ \mathrm{Å}$ など)は結晶化学の必携表なので,手元に置いておくとよい.
B.4.2 粉末XRDパターンを計算する
ここがVESTAの実務で最も価値のある機能である.合成した試料のXRDを測ったが,目的の相ができているか分からない——そのとき,狙った構造のCIFからパターンを計算して重ねれば,一目で判定できる.
Utilities → Powder Diffraction Patternを開く.- 波長を設定する.実験室のX線回折装置はたいてい $\mathrm{Cu\ K\alpha}$ なので $\lambda = 1.5406\ \mathrm{Å}$($\mathrm{K\alpha_1}$)を選ぶ.$\mathrm{Mo\ K\alpha}$ なら $0.7107\ \mathrm{Å}$,放射光なら実験の値を入れる.中性子回折なら中性子の波長を入れ,散乱長を使うモードに切り替える.
- $2\theta$ の範囲を設定する.粉末XRDの標準は $10^\circ$–$80^\circ$ あたり.
- ピーク形状と幅を設定する.$\mathrm{FWHM}$(半値全幅)を $0.1^\circ$ 程度にすると実験に近い見た目になる.ピーク形状は擬Voigt(pseudo-Voigt)が標準.
- 計算結果は $2\theta$,$d$,$hkl$,$\abs{F}$,相対強度の表として得られ,そのままグラフにもなる.
Saveでテキストに書き出せる.
導出:VESTAが内部で何を計算しているのか
第3章の構造因子を思い出そう.単位胞内の原子 $j$ が分数座標 $(x_j,y_j,z_j)$ にあるとき,反射 $hkl$ の構造因子は
である.$f_j$ は原子散乱因子,$o_j$ は占有率,最後の指数関数がDebye–Waller因子である.
ここからが,Kittelなら「あとは強度を計算するだけである」で済ませてしまう部分だ.実測の粉末パターンの強度は,$\abs{F}^2$ に4つの因子を掛けたものになる.
それぞれの意味を書き下す.
- $m_{hkl}$:多重度因子.粉末試料では結晶がランダムに向いているので,対称性で等価な面がすべて同じ $2\theta$ に重なる.立方晶の $\{110\}$ なら $(110),(101),(011),(1\bar{1}0),\ldots$ の12枚が同じ角度に来るので $m = 12$.$\{100\}$ は6枚,$\{111\}$ は8枚,一般の $\{hkl\}$($h,k,l$ が互いに異なり,いずれもゼロでない)は48枚.この因子は点群の対称性そのものである.
- $L(\theta)$:Lorentz因子.$L = 1/(\sin^2\theta\cos\theta)$.Ewald球(第3章)と逆格子点が交わる「機会」が角度によって違うことから来る幾何学的因子である.
- $P(\theta)$:偏光因子.$P = (1+\cos^2 2\theta)/2$.入射X線が非偏光であることによる.$L$ と $P$ はまとめて $LP = (1+\cos^2 2\theta)/(2\sin^2\theta\cos\theta)$ と書く.文献では $1/2$ をスケール因子 $s$ に吸収して $LP = (1+\cos^2 2\theta)/(\sin^2\theta\cos\theta)$ と書く流儀もあり,以下の数値例もこの流儀で計算している(強度比だけを問題にするので結論は変わらない).
- $A$:吸収因子.試料形状と線吸収係数で決まる.平板反射法(Bragg–Brentano)ではほぼ角度に依らないので,しばしば無視される.
$LP$ が効くことの実例.$2\theta = 32.4^\circ$($\theta = 16.2^\circ$)では
$\sin^2\theta = 0.0778$,$\cos\theta = 0.9603$,$\cos^2 2\theta = (0.8446)^2 = 0.7133$
$LP = \dfrac{1+0.7133}{0.0778\times0.9603} = \dfrac{1.7133}{0.0747} = 22.9$
いっぽう $2\theta = 46.48^\circ$($\theta = 23.24^\circ$)では
$\sin^2\theta = 0.1556$,$\cos\theta = 0.9189$,$\cos^2 2\theta = (0.6884)^2 = 0.4739$
$LP = \dfrac{1.4739}{0.1556\times0.9189} = \dfrac{1.4739}{0.1430} = 10.3$
$LP$ だけで $2.2$ 倍の差がつく.低角のピークほど強く見えるのは,この因子のせいである.∎
例題B.10 $\mathrm{SrTiO_3}$ の粉末XRDを手で計算する
VESTAに計算させる前に,自分で計算してみよう.$a = 3.905\ \mathrm{Å}$,$\lambda = 1.5406\ \mathrm{Å}$.
第1歩:ピーク位置.立方晶の面間隔は $d_{hkl} = a/\sqrt{h^2+k^2+l^2}$.Braggの法則 $2d\sin\theta = \lambda$ より
$\sin\theta = \dfrac{\lambda}{2d} = \dfrac{\lambda\sqrt{h^2+k^2+l^2}}{2a}$
$(110)$ なら $\sqrt{2} = 1.4142$ なので $\sin\theta = 1.5406\times1.4142/(2\times3.905) = 2.1787/7.810 = 0.27897$.$\theta = 16.20^\circ$,$2\theta = 32.40^\circ$.
第2歩:構造因子.Sr が $(0,0,0)$,Ti が $(\tfrac12,\tfrac12,\tfrac12)$,O が $(0,\tfrac12,\tfrac12)$,$(\tfrac12,0,\tfrac12)$,$(\tfrac12,\tfrac12,0)$.\eqref{eq:B-sf} に代入し,Debye–Waller因子と占有率を $1$ とすると
$F(hkl) = f_{\rm Sr} + f_{\rm Ti}e^{i\pi(h+k+l)} + f_{\rm O}\left[e^{i\pi(k+l)}+e^{i\pi(h+l)}+e^{i\pi(h+k)}\right]$
ここで $e^{2\pi i \cdot \frac12 n} = e^{i\pi n} = (-1)^n$ を使った.あとは $h,k,l$ の偶奇で場合分けするだけである.
| $h,k,l$ の偶奇 | $(-1)^{h+k+l}$ | Oの3項の和 | $F$ | 例 |
|---|---|---|---|---|
| すべて偶数 | $+1$ | $+3$ | $f_{\rm Sr}+f_{\rm Ti}+3f_{\rm O}$ | $(200),(220)$ |
| すべて奇数 | $-1$ | $+3$ | $f_{\rm Sr}-f_{\rm Ti}+3f_{\rm O}$ | $(111),(311)$ |
| 偶2+奇1 | $-1$ | $-1$ | $f_{\rm Sr}-f_{\rm Ti}-f_{\rm O}$ | $(100),(210)$ |
| 偶1+奇2 | $+1$ | $-1$ | $f_{\rm Sr}+f_{\rm Ti}-f_{\rm O}$ | $(110),(211)$ |
3列目の計算だけ確認しておく.$(110)$ なら $k+l = 1$(奇),$h+l = 1$(奇),$h+k = 2$(偶)なので $(-1)+(-1)+(+1) = -1$.$(100)$ なら $k+l = 0$(偶),$h+l = 1$(奇),$h+k = 1$(奇)で $(+1)+(-1)+(-1) = -1$.
第3歩:消滅則がないことの確認.4つの場合のいずれでも $F$ はゼロにならない.$Pm\bar{3}m$ は $P$ 格子・symmorphic なので消滅則がひとつもない,という国際表の記述(B.1.5)と一致する.全部の $hkl$ にピークが立つ.これが単純ペロブスカイトのXRDパターンの特徴である.
第4歩:強度の大小.$\theta=0$ での原子散乱因子は原子番号に等しいので $f_{\rm Sr}\simeq38$,$f_{\rm Ti}\simeq22$,$f_{\rm O}\simeq8$.ただし $f$ は $\sin\theta/\lambda$ とともに減衰するので,実際の値は小さくなる.$(110)$($\sin\theta/\lambda = 0.181\ \mathrm{Å^{-1}}$)では概ね $f_{\rm Sr}\simeq30$,$f_{\rm Ti}\simeq17.5$,$f_{\rm O}\simeq5.6$ 程度.したがって
$F(110) \simeq 30+17.5-5.6 = 41.9$,$\abs{F}^2 \simeq 1760$
$(200)$($\sin\theta/\lambda = 0.256\ \mathrm{Å^{-1}}$)では $f_{\rm Sr}\simeq26$,$f_{\rm Ti}\simeq15.5$,$f_{\rm O}\simeq4.6$ 程度なので
$F(200) \simeq 26+15.5+3\times4.6 = 55.3$,$\abs{F}^2 \simeq 3060$
$\abs{F}^2$ だけ見ると $(200)$ のほうが $1.7$ 倍強い.しかし \eqref{eq:B-intensity} の残りの因子を掛けると逆転する.
$I(110) \propto 1760 \times 12 \times 22.9 = 4.8\times10^5$
$I(200) \propto 3060 \times \ \ 6 \times 10.3 = 1.9\times10^5$
比は $2.5$ 倍.実際の $\mathrm{SrTiO_3}$ の粉末パターンでも $(110)$ が最強線,$(200)$ がその $40\%$ 程度である.多重度因子と$LP$因子を忘れると,答えが逆になる——これが \eqref{eq:B-intensity} をきちんと書き下しておく理由である.∎
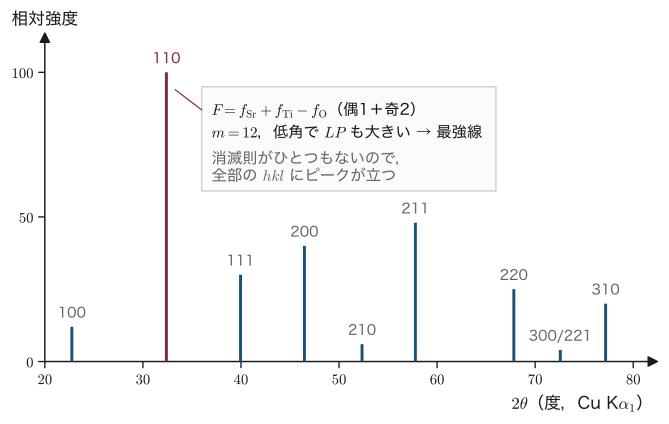
なぜ:計算パターンと実測を比べるとき何を見るか
ピーク位置がずれている:格子定数が違う.試料が固溶体だったり,歪んでいたり,温度が違ったりする.全ピークが低角側にずれていれば格子が膨張している.
ピークが分裂している:対称性が下がっている.立方晶だと思っていたら正方晶だった,という場合,$(200)$ が $(002)$ と $(200)$ に分裂する.$\mathrm{BaTiO_3}$ の立方晶→正方晶転移がまさにこれで,$c/a = 1.010$ の分裂が $2\theta \simeq 45^\circ$ 付近ではっきり見える.
あるはずのピークがない:優先配向(試料の結晶が特定方向に揃っている)か,そもそも別の相である.
余分なピークがある:不純物相か,超格子反射である.八面体傾斜や陽イオン秩序が起きると,母構造では禁制だった位置に弱いピークが現れる.$\mathrm{CaTiO_3}$ の $Pnma$ 構造には,立方晶ペロブスカイトの単位胞では説明できない超格子反射が出る.これを見つけることが,構造相転移の実験的証拠になる.
B.4.3 電子密度と差密度を見る
第一原理計算($\mathrm{VASP}$,$\mathrm{Quantum\ ESPRESSO}$)の出力を可視化するのも,VESTAの主要な用途である.
- $\mathrm{VASP}$ の
CHGCAR(全電子密度)やPARCHG(部分電荷密度,特定バンド・特定 $\kk$ 点の寄与)をそのままFile → Openで開く.構造と体積データが同時に読み込まれる. Properties → Isosurfacesで等値面のレベルを設定する.単位は $e/\mathrm{Å^3}$ か $e/$セルかを確認すること.- 断面図を見たいときは
Utilities → 2D Data Display.$(hkl)$ 面や3点を指定して切断面を出せる. - 差密度を作るには,2つの体積データの引き算をする.
Edit → Edit Data → Volumetric Dataで2つ目のファイルを読み込み,演算(subtract)を指定する.結合形成に伴う電荷の再分布を見るときの標準手法である.
補足:差密度で何が見えるか
「結晶の全電子密度」から「孤立原子を同じ位置に並べただけの密度(procrystal)」を引くと,化学結合によって電子がどこへ動いたかが見える.共有結合性の強い結合では結合の中点に正の領域(電子が集まった)が現れ,イオン結合性が強ければ陰イオンのまわりに正,陽イオンのまわりに負が出る.
ペロブスカイト $\mathrm{BaTiO_3}$ では,Ti–O結合に沿って明確な共有結合性の電荷蓄積が見える.第4章で触れた second-order Jahn–Teller 効果——$\mathrm{Ti}$ の空の $3d$ 軌道と $\mathrm{O}$ の $2p$ 軌道の混成が変位を安定化する——の直接的な可視化になっている.
B.4.4 セル変換行列
VESTAの機能のうち,理屈をきちんと理解していないと事故を起こすのがセル変換である.第1章・第2章で学んだ conventional cell と primitive cell の関係が,そのまま行列の形で出てくる.
定義:基底変換行列 $P$ と原点移動 $\bm{p}$
もとの基本ベクトル $(\aa,\bb,\cc)$ から新しい基本ベクトル $(\aa',\bb',\cc')$ へ移るとき,行ベクトルの並びに右から行列を掛ける形で書く(国際表の流儀).
すなわち $P$ の第1列が $\aa'$ をもとの基底で表した成分,第2列が $\bb'$,第3列が $\cc'$ である.
分数座標はこの逆に変換される.原点を $\bm{p}$(もとの基底での成分)だけ動かすとき,
セルの体積比は $V'/V = \det P$ である.
導出:なぜ座標は $P^{-1}$ で変換されるのか
物理的な位置ベクトル $\rr$ は,基底の取り方によらない.したがって
$\rr = x\aa + y\bb + z\cc = x'\aa' + y'\bb' + z'\cc'$
(ここでは原点移動なしとする).行列の形に書くと
$\rr = (\aa,\bb,\cc)\begin{pmatrix}x\\y\\z\end{pmatrix} = (\aa',\bb',\cc')\begin{pmatrix}x'\\y'\\z'\end{pmatrix}$
ここに \eqref{eq:B-P} を代入すると
$(\aa,\bb,\cc)\begin{pmatrix}x\\y\\z\end{pmatrix} = (\aa,\bb,\cc)\,P\begin{pmatrix}x'\\y'\\z'\end{pmatrix}$
$(\aa,\bb,\cc)$ は独立なので,両辺の係数を比べて
$\begin{pmatrix}x\\y\\z\end{pmatrix} = P\begin{pmatrix}x'\\y'\\z'\end{pmatrix}$,すなわち $\begin{pmatrix}x'\\y'\\z'\end{pmatrix} = P^{-1}\begin{pmatrix}x\\y\\z\end{pmatrix}$
基底が $P$ で変わるとき,成分は $P^{-1}$ で変わる.基底と成分は「反対向き」に変換される——これは第3章で逆格子ベクトルを扱ったときと同じ構造である(共変と反変).原点を $\bm{p}$ 動かす場合は,先に座標から $\bm{p}$ を引いてから $P^{-1}$ を掛ければよい.∎
例題B.11 よく使う3つの変換行列
(1) 面心立方 $F$ → 単純(primitive)セル.
第2章で学んだ通り,fccの primitive ベクトルは面心を結ぶ3本である.
$\aa' = \tfrac12(\bb+\cc)$,$\bb' = \tfrac12(\cc+\aa)$,$\cc' = \tfrac12(\aa+\bb)$
これを \eqref{eq:B-P} の形に書くと
$P_F = \dfrac{1}{2}\begin{pmatrix}0&1&1\\1&0&1\\1&1&0\end{pmatrix}$
行列式は $\det\begin{pmatrix}0&1&1\\1&0&1\\1&1&0\end{pmatrix} = 0\cdot(0-1) - 1\cdot(0-1) + 1\cdot(1-0) = 0+1+1 = 2$,これに $(\tfrac12)^3 = \tfrac18$ を掛けて $\det P_F = \tfrac14$.primitive セルの体積は conventional セルの $1/4$——fccの conventional cell に格子点が4個あることと整合する.
(2) 体心立方 $I$ → 単純セル.
$P_I = \dfrac{1}{2}\begin{pmatrix}-1&1&1\\1&-1&1\\1&1&-1\end{pmatrix}$
$\det\begin{pmatrix}-1&1&1\\1&-1&1\\1&1&-1\end{pmatrix} = -1(1-1) - 1(-1-1) + 1(1+1) = 0+2+2 = 4$,$\times\tfrac18$ で $\det P_I = \tfrac12$.bcc の conventional cell の格子点は2個 ✓.
(3) 立方ペロブスカイト → $Pnma$ セル.
$\mathrm{CaTiO_3}$ のような八面体傾斜したペロブスカイトの $Pnma$ セルは,立方晶の疑似ペロブスカイト格子 $(\aa_p,\bb_p,\cc_p)$($a_p \simeq 3.8$–$4.0\ \mathrm{Å}$)から
$\aa_o = \aa_p - \cc_p$,$\bb_o = 2\bb_p$,$\cc_o = \aa_p + \cc_p$
で作られる.行列にすると
$P_{\rm pero} = \begin{pmatrix}1&0&1\\0&2&0\\-1&0&1\end{pmatrix}$
行列式は $1(2\cdot1 - 0\cdot0) - 0 + 1(0\cdot0 - 2\cdot(-1)) = 2 + 2 = 4$.体積が4倍,すなわち $Z = 4$.表B.6で $\mathrm{CaTiO_3}$ の $Z$ が4だったことと一致する.
格子定数の予想もできる.$a_p = 3.82\ \mathrm{Å}$ とすれば $\abs{\aa_o} = \abs{\cc_o} = \sqrt{2}\,a_p = 5.40\ \mathrm{Å}$,$\abs{\bb_o} = 2a_p = 7.64\ \mathrm{Å}$.実測の $\mathrm{CaTiO_3}$ は $a=5.442$,$b=7.639$,$c=5.380\ \mathrm{Å}$(表B.6).予想とほぼ一致する.ずれのぶん($a \ne c$)が,八面体の傾斜による歪みそのものである.
補足:VESTAでの操作手順
Edit → Edit Data → Unit Cellを開く.Transform(変換)ボタンを押すと,$3\times3$ の行列と原点移動ベクトルを入力する欄が出る.- 行列を入力して
OK.原子は自動的に新しいセルの中へ再配置される. - 超格子を作りたいだけなら,対角行列 $\mathrm{diag}(2,2,2)$ を入れれば $2\times2\times2$ の $8$ 倍セルになる.第一原理フォノン計算の supercell を作るときの定番操作である.
入力欄の行と列のどちらに $\aa'$ の成分を入れるかは,ソフトによって流儀が違うことがある.入れたあとで必ず体積(_cell_volume あるいはセル定数)を確認し,想定通りの倍率になっているか検算すること.逆行列を入れてしまう事故は,慣れた人でもやる.
B.4.5 対称性を検出させる
第一原理計算で構造最適化をすると,出てくるのは原子座標の羅列($\mathrm{CONTCAR}$)だけで,空間群は書いていない.「この構造の空間群は何か」を判定させる必要がある.
- VESTAでは
Edit → Edit Data → Unit Cellのダイアログ内で,空間群欄の横にある検索ボタンから対称性を探索できる.あるいはUtilities → Standardization of Crystal Dataを使うと,標準設定へ直したうえで空間群を判定してくれる. - 許容誤差(tolerance)の設定が本質的である.計算で得た座標は $10^{-4}$ 程度の数値誤差を含むので,tolerance を $10^{-5}$ にすると対称性が見つからず $P1$ になってしまう.逆に $0.1\ \mathrm{Å}$ のように大きくすると,本当は破れている対称性まで「ある」と判定されてしまう.
- 実用的には $10^{-3}$ から $10^{-2}\ \mathrm{Å}$ の範囲でいくつか試し,空間群がどこで切り替わるかを見るのがよい.物理的に意味のある構造なら,広い tolerance の範囲で同じ答えが出る.
注意:tolerance を上げて「高い対称性」を得るのは危険である
構造最適化の結果が $Pnma$ になるはずなのに $P2_1/m$ しか出ない,というとき,tolerance を上げれば $Pnma$ が出ることがある.しかしそれは「本当は $Pnma$ からわずかにずれているが,その差が tolerance 以下」ということでもある.ずれが数値誤差なのか,物理的に意味のある歪み(たとえば強誘電歪み)なのかを判定するのは,ソフトではなく人間の仕事である.
判定の目安は,ずれの大きさをエネルギーに換算することである.対称性を課した構造と課さない構造で全エネルギーを比べ,差が $1\ \mathrm{meV/atom}$ 以下なら数値誤差,$10\ \mathrm{meV/atom}$ 以上なら実在する歪みと考える.$\mathrm{BaTiO_3}$ の強誘電歪みによるエネルギー利得は $10$–$20\ \mathrm{meV}$/式量程度で,1式量が5原子だから $2$–$4\ \mathrm{meV/atom}$,ちょうどこの2つの目安の中間の灰色領域に落ちる.だから強誘電体の計算は難しい.
B.5 CrystODによる対称性解析
CrystOD は,望月研究室で開発されている対称性解析のためのソフトウェアパッケージである.$\mathrm{Python}$ で書かれており,pip install crystod で導入できる.コマンドラインから使うツール群と,$\mathrm{Python}$ のライブラリの両方の顔を持つ.
本書の立場から見ると,CrystODは第II部(第6章〜第11章)で学んだ群論を,実際の結晶構造に対して自動で実行してくれる道具である.第8章で手で作った指標表,第9章で手で計算した射影演算子,第10章で手で数え上げた既約分解,第11章で扱った空間群の表現と $\kk$ 点——それらが,構造ファイルを1つ与えるだけで走る.
補足:CrystODで扱える解析の範囲
公開されているドキュメントによれば,CrystODは次のような領域をカバーしている.
- 点群・空間群の表現論:指標表の表示,既約表現の直積の分解,可約表現の既約分解,配位子場分裂,基底関数の生成,剰余類の計算
- 結晶軌道のSALC解析:指定した元素・軌道について,各高対称 $\kk$ 点での対称性適合線形結合と既約表現の帰属
- Brillouin域:第1Brillouin域の描画,超格子に伴うゾーン折りたたみ,特殊 $\kk$ 点の一覧
- フォノン:フォノンモードの既約表現の帰属,固有ベクトルの可視化,変調構造の生成
- 対称性モード解析:高対称構造と低対称構造の2つのCIFを与えて,その間の歪みを既約表現ごとに分解する
- 構造ファイルの相互変換:$\mathrm{POSCAR} \leftrightarrow \mathrm{CIF}$ の変換,対称性の判定
- 分子系:分子点群の判定,分子SALC,分子軌道ダイアグラムの作成
機能の詳細,コマンドの正確な書式,対応するバージョンについては,研究室のCrystODドキュメント(https://mochizuki-tus.github.io/CrystOD)を参照すること.開発が続いているので,ここに書いた内容は目安として読んでほしい.
B.5.1 第4章・第5章の知識がどこで使われるか
CrystODのようなツールを「ブラックボックスとして使う」ことはできる.しかし出力を正しく読むには,第I部・第II部の知識がそのまま必要になる.対応関係を整理しておこう.
| 出力に現れるもの | 読むために必要な知識 | 本書の対応箇所 |
|---|---|---|
| 空間群記号($Pnma$,$Pm\bar{3}m$) | 国際表記の各文字がどの方向を指すか | 第5章5.4節,本付録B.1 |
| site symmetry($4mm$,$.3m$,$\bar{1}$) | 32点群と,記号の位置が方向を表す規則 | 第4章,本付録B.2 |
| Mulliken記号($A_{1g}$,$T_{2g}$,$E_u$) | 既約表現の命名規則,次元と偶奇 | 第8章8.9節 |
| 既約分解 $\Gamma = A_{1g}\oplus E_g\oplus T_{1u}$ | 既約分解の公式 $n_i = \frac1h\sum_R \chi(R)\chi_i(R)^*$ | 第8章8.8節 |
| $\kk$ 点ラベル($\Gamma$,$X$,$M$,$R$)と小群 | 波数群,compatibility relation | 第11章 |
| CDMLラベル($R_4^-$,$M_3^+$) | $\kk$ 点の小群の既約表現とそのラベル付け(CDML の記号そのものは本書では扱わない) | 第11章11.5・11.9節 |
| フォノンモードの既約表現 | 変位を基底とする表現の既約分解,赤外・Raman活性 | 第10章10.6・10.7節,第13章 |
| 歪みモードの振幅 | 群-部分群関係,秩序変数 | 第5章,第19章 |
なぜ:対称性モード解析が強力な理由
相転移の前後の2つの構造——たとえば $\mathrm{BaTiO_3}$ の立方晶 $Pm\bar{3}m$ と正方晶 $P4mm$——を与えると,対称性モード解析は「立方晶からのずれ」を既約表現ごとの成分に分解してくれる.
素朴に座標の差を取ると,$5$ 原子 $\times 3$ 成分 $= 15$ 個の数字が並ぶだけである.しかし既約表現で分解すると,そのうち意味のある独立成分は数個しかないことが分かる.$P4mm$ への転移は $\Gamma_4^-$(極性モード,$\mathrm{Ti}$ と $\mathrm{O}$ の逆位相変位)が主成分で,残りは歪みに伴う二次的な成分である.
これは第9章で射影演算子を使ってSALCを作ったのと,まったく同じ操作である.15次元の可約表現を既約表現に分解し,各既約成分の振幅を求めている.手でやると大変だが,原理は第9章そのものだ.
そして,主成分がどの既約表現かが分かれば,Landau自由エネルギーをその秩序変数で展開できる(第19章).対称性が許す項だけを書けばよいので,現象論の出発点が自動的に決まる.群論 → 秩序変数 → Landau理論という道筋が,ツールによって実行可能な作業になっている.
注意:ツールは判断してくれない
対称性判定ツールは,与えられた tolerance のもとで「この座標の集合が持つ対称性」を機械的に答える.しかし
- その tolerance が妥当かどうか
- 見つかった対称性が物理的に意味を持つかどうか
- 実験で見えている超格子反射と整合するかどうか
は判断してくれない.B.4.5節で述べた通り,これは人間の仕事である.ツールの出力を鵜呑みにして「空間群は $P1$ でした」と報告するのではなく,なぜ $P1$ になったのかを追うこと.たいていは座標の丸め誤差か,格子定数を微妙に非対称にしてしまったことが原因である.
B.6 構造データベース
研究で扱う構造の大半は,自分で決定するのではなく,データベースから取ってくる.しかしデータベースにはそれぞれ性質があり,癖を知らずに使うと痛い目に遭う.
| 名称 | 収録内容 | 入手 | 注意点 |
|---|---|---|---|
| Materials Project | 第一原理計算で最適化された構造と物性($15$万件超) | 無償・要登録,REST APIあり | $0\ \mathrm{K}$ の計算値.$\mathrm{GGA}$(PBE)・$\mathrm{GGA}+U$・$\mathrm{r^2SCAN}$ が混在するので,エントリごとに run_type を確認する.PBE構造は格子定数が実測より $1$–$2\%$ 大きいことが多い |
| ICSD | 無機物の実測構造($29$万件規模) | 有償(機関契約) | 古いデータや誤った空間群の割り当てが混じる.$R$ 因子と原論文を確認する |
| COD | オープンな結晶構造(有機を含む $50$万件規模) | 完全無償 | 誰でも登録できるため品質にばらつきがある |
| CSD | 有機・金属錯体の実測構造 | 有償 | 無機固体はほとんど入っていない |
| AFLOW / OQMD | 第一原理計算のデータベース | 無償 | Materials Projectと同様の注意点 |
| ICDD PDF | 粉末回折パターンのカード | 有償 | 相同定の標準.構造そのものではなくピーク表 |
| Bilbao Crystallographic Server | 構造ではなく群論の道具 | 無償 | Wyckoff位置,部分群,既約表現,$\kk$ ベクトル表など |
B.6.1 計算構造の格子定数はなぜずれるのか
物理的意味:$\mathrm{GGA}$ が格子を膨らませる
Materials Project などに載っている構造の多くは,密度汎関数理論(DFT)の交換相関汎関数として $\mathrm{GGA}$(多くは $\mathrm{PBE}$)を使い,$0\ \mathrm{K}$ で全エネルギーを最小化して得たものである.
ただし「Materials Project の構造はすべて PBE」と思い込んではいけない.2022年以降の Materials Project は $\mathrm{r^2SCAN}$ による計算を中核データに取り込んでおり,$\mathrm{GGA}$・$\mathrm{GGA}+U$・$\mathrm{r^2SCAN}$ が混在している(バンドや状態密度は依然として $\mathrm{GGA}$/$\mathrm{GGA}+U$ が中心である).使う前に,そのエントリの run_type・thermo_type・task ID と,$+U$ の有無や構造最適化の条件を個別に確認しておきたい.
以下では $\mathrm{GGA}$(PBE)で最適化された構造を念頭に置く.この構造は実測値と系統的にずれる.ずれの原因は3つある.
- 汎関数の系統誤差.$\mathrm{LDA}$ は結合を強く見積もりすぎて格子定数を $1$–$2\%$ 小さく,$\mathrm{PBE}$ は逆に $1$–$2\%$ 大きく出す傾向がある.$\mathrm{SrTiO_3}$ の実測 $a = 3.905\ \mathrm{Å}$ に対し,$\mathrm{PBE}$ では $3.94$–$3.95\ \mathrm{Å}$ 程度,$\mathrm{LDA}$ では $3.86\ \mathrm{Å}$ 程度になる.ただしこれは多くの固体で見られる典型的な傾向であって,保証ではない.物質の種類,磁気状態,分散力,強相関,擬ポテンシャル,比較する実験の温度によって,ずれの符号も大きさも変わりうる.具体的な物質で議論するときは,収束条件と実験温度を揃えたうえで自分で確かめること.
- 零点振動を含まない.計算は原子が古典的に静止した状態のエネルギー極小である.実際の結晶は $0\ \mathrm{K}$ でも零点振動しており,非調和性のためにわずかに膨張している.
- 熱膨張を含まない.実測値はふつう室温($300\ \mathrm{K}$)の値である.線熱膨張係数 $\alpha \simeq 10^{-5}\ \mathrm{K^{-1}}$ とすると,$0\ \mathrm{K}$ から $300\ \mathrm{K}$ で $\Delta a/a \simeq 3\times10^{-3}$,つまり $0.3\%$ 膨張する.これは第14章のGrüneisenパラメータの話である.
実務上の帰結:計算構造をそのままXRDのシミュレーションに使うと,ピーク位置が $2\theta$ で $0.3^\circ$ 程度ずれる.相同定には差し支えないが,格子定数の精密な比較には使えない.逆に,実測の格子定数を固定して内部座標だけ最適化する(実験格子定数を使う)というやり方が,しばしば取られる.
B.6.2 ICSDの構造を疑うべきとき
注意:実測構造にも誤りは混じる
ICSDは実測構造のデータベースだが,収録されている構造がすべて正しいわけではない.次のような場合は原論文まで戻って確認すべきである.
- $R$ 因子が大きい($R > 0.10$ など).精密化の質が低い.
- 結合距離が異常.Ti–O が $1.5\ \mathrm{Å}$ や $2.6\ \mathrm{Å}$ になっていたら疑う.VESTAで開けば結合距離はすぐ確認できる.イオン半径の和($\mathrm{Ti^{4+}} + \mathrm{O^{2-}} \simeq 1.99\ \mathrm{Å}$)から $\pm10\%$ 以上外れていたら要注意.
- $U_{\rm iso}$ が異常.負の値,あるいは $0.05\ \mathrm{Å}^2$ を超える値は,占有率か席の割り当てを間違えているサインである.
- 対称性が高すぎる可能性.粉末回折では対称性の低下(八面体の傾斜など)が見落とされやすく,本当は $Pnma$ なのに $Pm\bar{3}m$ と報告されていることがある.とくに古い報告や,軽元素(酸素)の位置が問題になる系.
- 年代が古い.1970年代以前のデータは,装置の分解能も精密化の手法も現在とは違う.
逆に,複数の独立な報告が一致していれば信頼できる.同じ物質について何件エントリがあるか,それらの格子定数が揃っているかを確認するのが,いちばん手軽な品質チェックである.
B.6.3 APIで取ってくる
Materials Project は $\mathrm{REST\ API}$ を提供しており,$\mathrm{Python}$ から構造を直接取得できる.$\mathrm{ID}$ は mp- に数字が続く形式である.
# Materials Project から構造を取得して CIF に書き出す例
from mp_api.client import MPRester
from pymatgen.symmetry.analyzer import SpacegroupAnalyzer

with MPRester("YOUR_API_KEY") as m:
    struct = m.get_structure_by_material_id("mp-XXXX")

sga = SpacegroupAnalyzer(struct, symprec=1e-3)
print(sga.get_space_group_symbol(), sga.get_space_group_number())

# 標準化された conventional cell を CIF に
conv = sga.get_conventional_standard_structure()
conv.to(filename="structure.cif")
symprec がB.4.5節で述べた tolerance に相当する.get_primitive_standard_structure() にすれば primitive cell が得られる.取得した構造は,必ず自分の目で確認すること.VESTAで開いて結合距離を見る,密度を検算する,Wyckoff位置と多重度が定理B.1を満たすか確かめる——例題B.7(B.3.4節),B.2.1節の定理B.1,B.6.2節で述べたチェックが,そのまま適用できる.
B.7 ソフトウェアと構造を引用すること
研究の作法として,使ったソフトウェアと,使った構造データの出典は必ず引用する.これは礼儀の問題であると同時に,再現性の問題でもある.
物理的意味:なぜソフトウェアを引用するのか
3つの理由がある.
(1) 再現性.「$\mathrm{VASP}$ で計算した」だけでは,他人は再現できない.汎関数($\mathrm{PBE}$ か $\mathrm{PBEsol}$ か $\mathrm{HSE}$ か),擬ポテンシャル($\mathrm{PAW}$ のどのバージョンか),カットオフエネルギー,$\kk$ 点メッシュ,収束条件——これらを書いて初めて再現可能になる.ソフトウェアの引用は,その第一歩である.
(2) 開発者への正当な評価.科学ソフトウェアの開発は膨大な労力を要するが,論文数という評価軸では報われにくい.引用は,開発者が研究資金を得るための実質的な根拠になる.$\mathrm{VESTA}$ の論文が数万回引用されているのは,多くの研究者がこの作法を守っているからである.
(3) バージョン依存性の記録.ソフトウェアは更新される.「$\mathrm{VESTA}$ 3.5.8 を使った」と書いておけば,後年に結果が食い違ったときに原因を追える.
| ソフトウェア | 引用 |
|---|---|
| VESTA | K. Momma and F. Izumi, J. Appl. Crystallogr. 44, 1272 (2011). |
| VASP | G. Kresse and J. Furthmüller, Phys. Rev. B 54, 11169 (1996); PAW法を使うなら G. Kresse and D. Joubert, Phys. Rev. B 59, 1758 (1999) も. |
| Quantum ESPRESSO | P. Giannozzi et al., J. Phys.: Condens. Matter 21, 395502 (2009); および 29, 465901 (2017). |
| phonopy | A. Togo and I. Tanaka, Scr. Mater. 108, 1 (2015). |
| spglib | A. Togo and I. Tanaka の spglib 論文.使ったバージョン番号を明記し,そのバージョンの公式ドキュメントの Citation ページに示された論文・DOI を引用する. |
| pymatgen | S. P. Ong et al., Comput. Mater. Sci. 68, 314 (2013). |
| Bilbao Crystallographic Server | M. I. Aroyo et al., Z. Kristallogr. 221, 15 (2006); Acta Crystallogr. A 62, 115 (2006). |
| RIETAN-FP | F. Izumi and K. Momma, Solid State Phenom. 130, 15 (2007). |
| CrystOD | ドキュメントの Citation ページに記載された文献(H. Koiso et al., Phys. Rev. B 110, 064104 (2024)). |
補足:構造データの出典の書き方
データベースから構造を取ってきたときは,次のように書く.
- ICSD:「collection code 80873」のようにコレクションコードを書き,さらに元の論文を引用する.ICSDはあくまで二次資料であり,構造を決定したのは論文の著者である.
- Materials Project:「mp-XXXX」というIDと,アクセスした日付を書く.データベース自体の論文(A. Jain et al., APL Mater. 1, 011002 (2013))も引用する.
- COD:エントリのID番号と,元の論文.
- 自分で作った仮想構造:どの構造から出発してどう変形したかを,変換行列まで含めて書く.supporting information にCIFを付けるのが最良である.
「$\mathrm{SrTiO_3}$ の構造を用いた」とだけ書かれた論文は,読者が同じ計算をやり直せない.格子定数が $3.905$ なのか $3.94$ なのかで,バンドギャップは $0.1\ \mathrm{eV}$ 単位で変わる.
B.8 実務でよくある落とし穴の一覧
ここまでの各節で触れた注意点と,まだ触れていないものをまとめる.研究室で1年過ごせば,この表のどれかには必ず引っかかる.
| 落とし穴 | 症状 | 対処 |
|---|---|---|
| 設定の違い $Pnma$ vs $Pbnm$ vs $Pcmn$ | 同じ No. 62 なのに軸の長さの並びが違う.文献の座標をそのまま使うと構造が壊れる | 軸を入れ替えて標準設定 $Pnma$ に直す.あるいは対称操作を明示したCIFを使う |
| 原点選択 1/2 $Fd\bar{3}m$,$Fd\bar{3}c$,$Pn\bar{3}m$ など24の空間群 | 同じWyckoff文字なのに座標が $(\tfrac18,\tfrac18,\tfrac18)$ ずれている | CIFに origin choice 2 のように明記.International Tables Symmetry Database の standard description では原点選択2(反転中心が原点).ただしCIF作成ソフトやデータベースが同じ選択を返すとは限らないので,タグと座標を必ず確認する |
| 六方軸 vs 菱面体軸 $R3$,$R\bar{3}$,$R32$,$R3m$,$R3c$,$R\bar{3}m$,$R\bar{3}c$ | $Z$ が3倍違う.格子定数の数が3個と2個で食い違う | 六方軸(hexagonal setting,$Z$ は3の倍数)が標準.R-3c:H / :R の接尾辞で区別する |
| 単斜晶の設定 $P2_1/c$ vs $P2_1/n$ vs $P2_1/a$(すべて No. 14) | $\beta$ 角の値が $90^\circ$ から大きく外れる/グライドの種類が合わない | $P2_1/c$ が標準.$P2_1/n$ は $\beta$ が $90^\circ$ に近くなるので実務でよく使われる(非標準だが広く許容) |
| unique axis(単斜晶) | $b$ 軸ではなく $c$ 軸を特別扱いした古い文献がある | 現代の標準は unique axis $b$($\alpha=\gamma=90^\circ$,$\beta\ne90^\circ$) |
$\bar{3}$ を -3 と書く記法 | 文献の $Pm\bar{3}m$ とCIFの Pm-3m が別物に見える | 同じもの.ASCIIで上線が書けないための慣習(B.3.4) |
| $4_2$ の下付きの書き方 | P 42/m n m と P4_2/mnm | 両方の表記が流通している.CIF辞書は空白区切り+数字('P 42/m n m')を推奨.空間群番号も併記する |
| $\mathrm{Å}$ と $\mathrm{nm}$ | 密度が $1000$ 倍または $1/1000$ になる | CIFは必ず $\mathrm{Å}$.$1\ \mathrm{Å} = 0.1\ \mathrm{nm} = 100\ \mathrm{pm}$.密度を検算する |
| 角度の度とラジアン | 体積が負になる,変な形のセルになる | CIFの _cell_angle_* は度.自作スクリプトで三角関数を使うときだけラジアン変換が要る |
| $U$ と $B$ | 原子変位パラメータが $8\pi^2 \simeq 79$ 倍違う | タグ名で判別.$B = 8\pi^2U$(式\eqref{eq:B-BU}) |
| 分数座標と直交座標 | 原子がセルの外に飛び出す | $\mathrm{POSCAR}$ の Direct / Cartesian 行を必ず見る |
| 等価位置の重複記述 | 原子数が多重度の倍数だけ増える | 空間群を指定するなら代表点のみ.全原子を書くなら P 1(B.3.6) |
| 占有率の合計 | 化学式・密度が合わない | 同一サイトの占有率の和が $1$ を超えないこと |
| Miller–Bravais指数(六方晶) | $(hkl)$ と $(hkil)$ が混在する | $i = -(h+k)$.$(10\bar{1}0)$ と $(100)$ は同じ面 |
| conventional と primitive の取り違え | $Z$,原子数,Brillouin域の形が全部変わる | 体積を検算する.fccなら $4$ 倍,bccなら $2$ 倍(例題B.11) |
| tolerance の設定 | 空間群が $P1$ になる/高すぎる対称性が出る | $10^{-3}$–$10^{-2}\ \mathrm{Å}$ で振って安定性を確認(B.4.5) |
B.8.1 $Pnma$ と $Pbnm$ を行き来する
例題B.12 $Pbnm$ の座標を $Pnma$ に直す
ペロブスカイト酸化物の論文では,$Pnma$ と $Pbnm$ の両方が使われる.どちらも空間群 No. 62 だが,軸の取り方が違う.国際表は No. 62 の6通りの設定を列挙しており,標準(abc設定)が $Pnma$,そこから軸を巡回置換した cab 設定が $Pbnm$ である.
| 設定 | 記号 | 長い軸 | 備考 |
|---|---|---|---|
| $abc$ | $Pnma$ | $b \simeq 2a_p$ | 標準設定 |
| $cab$ | $Pbnm$ | $c \simeq 2a_p$ | ペロブスカイトの文献で頻出 |
| $bca$ | $Pmcn$ | $a \simeq 2a_p$ | |
| $ba\bar{c}$ | $Pmnb$ | $a \simeq 2a_p$ | |
| $\bar{c}ba$ | $Pcmn$ | $b \simeq 2a_p$ | |
| $a\bar{c}b$ | $Pnam$ | $c \simeq 2a_p$ |
変換のやり方.$cab$ という記号は「新しい $(\aa',\bb',\cc')$ を,もとの $(\cc,\aa,\bb)$ に取る」という意味である.すなわち
$\aa'_{Pbnm} = \cc_{Pnma}$,$\bb'_{Pbnm} = \aa_{Pnma}$,$\cc'_{Pbnm} = \bb_{Pnma}$
行列で書けば $P = \begin{pmatrix}0&1&0\\0&0&1\\1&0&0\end{pmatrix}$,$\det P = 1$(体積は変わらない).座標は \eqref{eq:B-coord} より $(x',y',z') = (z,\,x,\,y)$ と入れ替わる.実際,$Pnma$ の $4c\,(x,\tfrac14,z)$ はこれで $(z,\,x,\,\tfrac14)$ に写り,$Pbnm$ の $4c\,(x,y,\tfrac14)$ の形になる.逆に,この例題の表題どおり $Pbnm$ の座標(プライムのほう)を $Pnma$ に戻すときは $(x,y,z) = (y',\,z',\,x')$ である.
実例で確認する.$\mathrm{CaTiO_3}$ を $Pnma$ で書くと $a=5.442$,$b=7.639$,$c=5.380\ \mathrm{Å}$(長い軸は $b$).これを $Pbnm$ で書くと $a=5.380$,$b=5.442$,$c=7.639\ \mathrm{Å}$(長い軸は $c$).数字の集合は同じで,並び順だけが変わっている.
見分け方:$b \simeq \sqrt{2}\,a$ かどうかを見る.$Pnma$ 設定では $b \simeq 2a_p$,$a \simeq c \simeq \sqrt2 a_p$ なので $b/a \simeq \sqrt2 \simeq 1.41$.$Pbnm$ 設定では $c/a \simeq 1.41$.格子定数の3つの数字を見れば,どちらの設定かは一目で分かる.論文に記号しか書いていなくても,数字が教えてくれる.
Wyckoff位置も対応して入れ替わる.$Pnma$ の $4c$($x,\tfrac14,z$)は $Pbnm$ の $4c$($x,y,\tfrac14$)になる.座標の形が違うので,コピー&ペーストは絶対にしてはいけない.∎
B.8.2 原点選択 1 と 2
例題B.13 $Fd\bar{3}m$(No. 227)の2つの原点
ダイヤモンド構造,スピネル構造,パイロクロア構造など,重要な構造がこの空間群に属する.$Fd\bar{3}m$ には原点の取り方が2通りあり,国際表は両方を並べて載せている.
| 原点選択1 | 原点選択2(国際表の standard description) | |
|---|---|---|
| 原点の site symmetry | $\bar{4}3m$ | $\bar{3}m$(反転中心) |
| $8a$ の座標 | $(0,0,0)$,$(\tfrac34,\tfrac14,\tfrac34)$ | $(\tfrac18,\tfrac18,\tfrac18)$,$(\tfrac78,\tfrac38,\tfrac38)$ |
| ダイヤモンドのC | $(0,0,0)$ と $(\tfrac14,\tfrac14,\tfrac14)$ | $\pm(\tfrac18,\tfrac18,\tfrac18)$ |
| スピネルの $32e$(O) | $u \simeq 0.387$ | $u \simeq 0.262$ |
2つの原点は $(\tfrac18,\tfrac18,\tfrac18)$ だけずれている.実際,$0.387 - 0.125 = 0.262$ でスピネルの $u$ が対応している.
原点選択1の利点:ダイヤモンドの炭素が $(0,0,0)$ と $(\tfrac14,\tfrac14,\tfrac14)$ という,第1章で習った馴染みの座標になる.直感的である.
原点選択2の利点:原点が反転中心なので,構造因子が実数になる(第3章).計算が楽で,中心対称の空間群では一貫して反転中心を原点に取るという国際表の方針にも合う.
事故の起こり方:論文Aの座標(原点選択1)を,原点選択2の対称操作で展開する.すると生成される原子の位置がまったく違う場所になり,$\mathrm{VESTA}$ で開くと結合距離が異常な構造が現れる.症状は「原子が重なる」「結合距離が $1\ \mathrm{Å}$ を切る」.この症状が出たら,まず原点選択を疑う.
対処:CIFに _symmetry_space_group_name_H-M 'F d -3 m :2' のように原点選択を明記する.$\mathrm{spglib}$ や $\mathrm{pymatgen}$ では Fd-3m:1 / Fd-3m:2 という記法が使える.最も安全なのは,やはり対称操作を明示的に書くことである.
B.8.3 六方軸と菱面体軸
例題B.14 方解石 $\mathrm{CaCO_3}$($R\bar{3}c$)の2つの記述
$R$ 格子を持つ7つの空間群(No. 146, 148, 155, 160, 161, 166, 167)では,単位胞の取り方が2通りある.
- 六方軸(hexagonal setting):$a=b\ne c$,$\alpha=\beta=90^\circ$,$\gamma=120^\circ$.格子点が3個($(0,0,0)$,$(\tfrac23,\tfrac13,\tfrac13)$,$(\tfrac13,\tfrac23,\tfrac23)$)あるので,$Z$ は3の倍数になる.こちらが標準.
- 菱面体軸(rhombohedral setting):$a=b=c$,$\alpha=\beta=\gamma\ne90^\circ$.primitive セルなので格子点は1個.$Z$ は六方軸の $1/3$.
両者を結ぶ式は
である.方解石の六方軸での格子定数 $a_{\rm h} = 4.99\ \mathrm{Å}$,$c_{\rm h} = 17.06\ \mathrm{Å}$ を代入してみよう.
$3a_{\rm h}^2 = 3\times24.90 = 74.70$,$c_{\rm h}^2 = 291.0$,和は $365.7$
$a_{\rm rh} = \tfrac13\sqrt{365.7} = \tfrac13\times19.12 = 6.375\ \mathrm{Å}$
角度は $c_{\rm h}/a_{\rm h} = 3.419$,$(c_{\rm h}/a_{\rm h})^2 = 11.69$ なので
$\sin\dfrac{\alpha_{\rm rh}}{2} = \dfrac{3}{2\sqrt{3+11.69}} = \dfrac{3}{2\times3.832} = 0.3914$
$\dfrac{\alpha_{\rm rh}}{2} = 23.05^\circ$,$\alpha_{\rm rh} = 46.1^\circ$
文献値の $a_{\rm rh} = 6.375\ \mathrm{Å}$,$\alpha_{\rm rh} = 46.1^\circ$ と一致する.∎
実務上の注意:「$\mathrm{Al_2O_3}$ の $Z$ は6」と書いてあれば六方軸($a_{\rm h}=4.759$,$c_{\rm h}=12.991\ \mathrm{Å}$),「$Z$ は2」と書いてあれば菱面体軸である.$\mathrm{VESTA}$ の Utilities → Standardization of Crystal Data で六方軸へ統一できる.第一原理計算では primitive セル(菱面体軸)のほうが原子数が少なくて速いが,Brillouin域の形と $\kk$ 点ラベルが変わるので,バンド図を描くときは注意が要る(第11章).
B.9 まとめと演習
B.9.1 まとめ
- 国際表 Volume A の1ページは,上から順にヘッダ(記号・点群・結晶系),対称要素図と一般位置図,原点と非対称単位,対称操作のリスト,生成元,Wyckoff位置の表,反射条件,群-群関係,と並ぶ.非対称単位の体積比は,つねに一般位置の多重度の逆数である.
- 対称操作の記法「種類(並進部分)位置」を読めるようにする.$2(0,0,\tfrac12)\ \tfrac14,0,z$ は「$(\tfrac14,0,z)$ を通る $c$ 方向の $2_1$ らせん軸」.Seitz記法 $\{R|\bm{\tau}\}$ の $\bm{\tau}$ を,要素に平行な成分(=並進部分)と垂直な成分(=位置のずれ)に分解した書き方である.
- 一般位置図の丸の数は一般位置の多重度,$+/-$ は高さ,カンマは $\det=-1$ の印.特殊位置とは「一般位置図で丸が重なる場所」である.
- 定理B.1:$M \times \abs{G_\rr} = M_{\rm gen} = \abs{P}\times n_{\rm lat}$.軌道・安定化群定理(=Lagrangeの定理)そのもの.CIFやデータベースの検算に使える.
- 自由度がゼロのWyckoff位置に座った原子は動けない.$\mathrm{SrTiO_3}$($Pm\bar{3}m$)は格子定数 $a$ 1個で構造が完全に決まる.$\mathrm{CaTiO_3}$($Pnma$)のTiは $4b$(site symmetry $\bar{1}$,反転中心)にあるため変位できず,$Pnma$ である限り強誘電体になれない.$\mathrm{BaTiO_3}$($P4mm$)のTiは $1b$(site symmetry $4mm$,極性)にあり $z$ の自由度を持つ——だから分極が生じる.
- CIFの4つの文法(
data_,タグと値,loop_,#)を覚えれば自分で書ける.空間群を指定するなら原子は代表点のみ,全原子を書くならP 1.書いたら必ず密度 $\rho = ZM/(N_{\rm A}V)$ を検算する. - 他人に渡すCIFは対称操作を明示する形式にする.記号だけでは設定と原点選択の曖昧さが残る.
- VESTAの粉末XRD計算は,構造因子 $\abs{F}^2$ に多重度因子 $m_{hkl}$,Lorentz因子,偏光因子を掛けている.$(110)$ が $\mathrm{SrTiO_3}$ の最強線になるのは,$\abs{F}^2$ ではなく $m$ と $LP$ のおかげである.
- セル変換:$(\aa',\bb',\cc') = (\aa,\bb,\cc)P$,座標は $P^{-1}$ で変換,体積比は $\det P$.fcc→primitive は $\det = \tfrac14$,bcc→primitive は $\tfrac12$,立方ペロブスカイト→$Pnma$ は $4$.
- 計算構造(Materials Project など)は $0\ \mathrm{K}$ の計算値.$\mathrm{GGA}$(PBE)で最適化された構造は格子定数が実測より $1$–$2\%$ 大きいことが多い.零点振動も熱膨張も入っていない.近年は $\mathrm{r^2SCAN}$ の構造も混在するので,汎関数はエントリごとに確認する.
- ソフトウェアと構造データは必ず引用する.再現性のためであり,開発者への評価のためでもある.
- 設定・原点選択・軸の取り方は,実務の3大落とし穴.$Pnma$ か $Pbnm$ かは格子定数の並びで見分けられる.$Fd\bar{3}m$ の原点選択は $(\tfrac18,\tfrac18,\tfrac18)$ のずれ.$R$ 格子は六方軸が標準で $Z$ は3の倍数.
B.9.2 演習問題
演習B.1 与えられたCIFを読み解く
次のCIFについて,以下の問いに答えよ.
data_unknown
_cell_length_a                   3.9945
_cell_length_b                   3.9945
_cell_length_c                   4.0335
_cell_angle_alpha                90.0
_cell_angle_beta                 90.0
_cell_angle_gamma                90.0
_symmetry_space_group_name_H-M   'P 4 m m'
_symmetry_Int_Tables_number      99
loop_
_atom_site_label
_atom_site_type_symbol
_atom_site_fract_x
_atom_site_fract_y
_atom_site_fract_z
_atom_site_occupancy
Ba1  Ba  0.0000  0.0000  0.0000  1.0
Ti1  Ti  0.5000  0.5000  0.5120  1.0
O1   O   0.5000  0.5000  0.9740  1.0
O2   O   0.5000  0.0000  0.4870  1.0
(1) 結晶系と点群を答えよ.
(2) 各原子のWyckoff記号と site symmetry を答えよ.
(3) 単位胞の原子数と $Z$ を求めよ.
(4) 独立な構造パラメータ(格子定数+座標)の総数を数えよ.
(5) この結晶は圧電性を持つか.焦電性は.理由を述べよ.
(6) $c$ 軸方向のTi–O結合距離を2つとも計算せよ.
ヒント:(1) $a=b\ne c$,$\alpha=\beta=\gamma=90^\circ$ なので正方晶.$P4mm$ の点群は $4mm$.(2) $(0,0,z)$ は $1a$($4mm$),$(\tfrac12,\tfrac12,z)$ は $1b$($4mm$),$(\tfrac12,0,z)$ は $2c$($2mm.$).(3) $1+1+1+2=5$,$Z=1$.(4) 格子定数2個+$z$ 座標は Ba を原点に固定したので残り3個,合計5個(表B.5).(5) $4mm$ は非中心対称かつ極性なので,圧電性・焦電性ともに持つ(第4章).(6) 上のOは $z=0.9740$,Ti は $z=0.5120$ なので $(0.9740-0.5120)\times4.0335 = 0.4620\times4.0335 = 1.863\ \mathrm{Å}$.下のOは $z=0.9740-1=-0.0260$ なので $(0.5120+0.0260)\times4.0335 = 0.5380\times4.0335 = 2.170\ \mathrm{Å}$.物質は正方晶 $\mathrm{BaTiO_3}$ である.
演習B.2 Wyckoff位置と多重度の検算
次の各構造について,定理B.1($M\times\abs{G_\rr} = M_{\rm gen}$)が成り立つことを確かめ,単位胞の原子数と $Z$ を求めよ.
(1) 岩塩型 $\mathrm{NaCl}$:$Fm\bar{3}m$(No. 225),Na $4a$($m\bar{3}m$),Cl $4b$($m\bar{3}m$)
(2) 蛍石型 $\mathrm{CaF_2}$:$Fm\bar{3}m$,Ca $4a$($m\bar{3}m$),F $8c$($\bar{4}3m$)
(3) ルチル型 $\mathrm{TiO_2}$:$P4_2/mnm$(No. 136),Ti $2a$($m.mm$),O $4f$($m.2m$)
(4) スピネル型 $\mathrm{MgAl_2O_4}$:$Fd\bar{3}m$(No. 227,原点選択2),Mg $8a$($\bar{4}3m$),Al $16d$($.\bar{3}m$),O $32e$($.3m$)
ヒント:まず $M_{\rm gen} = \abs{P}\times n_{\rm lat}$ を求める.(1)(2) $\abs{m\bar{3}m}=48$,$F$ なので $n_{\rm lat}=4$,$M_{\rm gen}=192$.$4\times48=192$ ✓,$8\times24=192$ ✓($\bar{4}3m$ の位数は24).原子数 $4+4=8$,$Z=4$.(2) は $4+8=12$,$Z=4$.(3) $\abs{4/mmm}=16$,$P$ なので $M_{\rm gen}=16$.$2\times8=16$ ✓,$4\times4=16$ ✓.原子数6,$Z=2$.(4) $M_{\rm gen}=192$.$8\times24=192$ ✓,$16\times12=192$ ✓($\bar{3}m$ の位数は12),$32\times6=192$ ✓($3m$ の位数は6).原子数 $8+16+32=56$,$Z=8$.
演習B.3 セル変換行列
(1) 体心正方晶 $I4/mcm$ のペロブスカイト(八面体が $c$ 軸まわりに逆位相回転した構造)は,立方晶ペロブスカイトから $\aa' = \aa_p - \bb_p$,$\bb' = \aa_p + \bb_p$,$\cc' = 2\cc_p$ で作られる.変換行列 $P$ を書き,$\det P$ を計算して $Z$ を求めよ.
(2) $a_p = 3.90\ \mathrm{Å}$ とするとき,$I4/mcm$ セルの格子定数 $a'$,$c'$ を予想せよ.
(3) この変換の逆行列 $P^{-1}$ を求め,立方晶での座標 $(\tfrac12,\tfrac12,\tfrac12)$ が新しいセルではどこに来るか計算せよ.
ヒント:(1) $P = \begin{pmatrix}1&1&0\\-1&1&0\\0&0&2\end{pmatrix}$.$\det P = 2\times(1\cdot1 - 1\cdot(-1)) = 2\times2 = 4$.よって $Z=4$.(2) $a' = \sqrt2\,a_p = 5.52\ \mathrm{Å}$,$c' = 2a_p = 7.80\ \mathrm{Å}$.$c'/a' = 1.414$ になるはずで,実際の $\mathrm{SrTiO_3}$ 低温相($I4/mcm$)は $a'=5.51$,$c'=7.80\ \mathrm{Å}$ 程度である.(3) $P^{-1} = \begin{pmatrix}1/2&-1/2&0\\1/2&1/2&0\\0&0&1/2\end{pmatrix}$,$(x',y',z') = P^{-1}(\tfrac12,\tfrac12,\tfrac12)^{\rm T} = (0,\ \tfrac12,\ \tfrac14)$.
演習B.4 XRDパターンから構造を絞り込む
ある立方晶の粉末XRD($\mathrm{Cu\ K\alpha_1}$,$\lambda = 1.5406\ \mathrm{Å}$)で,低角から順に $2\theta = 27.28^\circ,\ 45.31^\circ,\ 53.70^\circ,\ 66.00^\circ,\ 72.79^\circ$ にピークが観測された.
(1) 各ピークの $d$ 値を求めよ.
(2) $1/d^2 \propto h^2+k^2+l^2$ を使って $hkl$ を指数付けし,格子定数 $a$ を求めよ.
(3) 現れた $h^2+k^2+l^2$ の値の並びから,Bravais格子($P$,$I$,$F$)を判定せよ(第3章の消滅則).
(4) この物質はダイヤモンド型の元素半導体である.$a$ の値と周期表から物質を同定せよ.
ヒント:(1) $d = \lambda/(2\sin\theta)$.$2\theta=27.28^\circ$ なら $\theta=13.64^\circ$,$\sin\theta=0.2358$,$d=3.267\ \mathrm{Å}$.(2) $1/d^2$ の比を取ると $3:8:11:16:19$ になる.すなわち $(111),(220),(311),(400),(331)$.$a = d\sqrt{h^2+k^2+l^2} = 3.267\times\sqrt3 = 5.658\ \mathrm{Å}$.(3) $h,k,l$ がすべて偶数かすべて奇数のものしか現れていないので $F$ 格子.さらに $(200)$ や $(222)$ が欠けているのは,ダイヤモンド構造特有の追加条件——$h,k,l$ がすべて偶数のときは $h+k+l = 4n$ でなければならない——による.$(200)$ は $h+k+l=2$,$(222)$ は $6$ なので禁制,$(220)$ は $4$,$(400)$ は $4$ なので許容である.(4) $a = 5.658\ \mathrm{Å}$,ダイヤモンド型で $\mathrm{Si}$($5.431\ \mathrm{Å}$)より大きく $\alpha$-$\mathrm{Sn}$($6.49\ \mathrm{Å}$)より小さい → $\mathrm{Ge}$.
演習B.5 自分でCIFを書く
次の情報から,$\mathrm{LaAlO_3}$ 高温相のCIFを自分で書き,VESTAで開いて確認せよ.
立方ペロブスカイト,空間群 $Pm\bar{3}m$(No. 221),$a = 3.79\ \mathrm{Å}$,La が $1a$,Al が $1b$,O が $3c$.
(1) CIFを書け(コードB.1を雛形にしてよい).
(2) 密度を計算せよ($\mathrm{La}\ 138.91$,$\mathrm{Al}\ 26.98$,$\mathrm{O}\ 16.00$).
(3) La–O,Al–O の結合距離を求めよ.
(4) VESTAで $\mathrm{Cu\ K\alpha}$ の粉末XRDを計算し,最強線の $2\theta$ を求めよ.表B.9の場合分けを使って手計算でも確認せよ.
ヒント:(2) $M = 138.91+26.98+48.00 = 213.89$,$V = 3.79^3 = 54.44\ \mathrm{Å}^3$,$N_{\rm A}V = 6.022\times10^{23}\times54.44\times10^{-24} = 32.78\ \mathrm{cm^3/mol}$,$\rho = 213.89/32.78 = 6.52\ \mathrm{g/cm^3}$.(3) Al–O $= a/2 = 1.895\ \mathrm{Å}$,La–O $= a/\sqrt2 = 2.680\ \mathrm{Å}$.(4) $(110)$:$\sin\theta = 1.5406\times\sqrt2/(2\times3.79) = 0.28744$,$\theta = 16.70^\circ$,$2\theta = 33.4^\circ$.なお実際の $\mathrm{LaAlO_3}$ は室温では $R\bar{3}c$ にわずかに歪んでおり,$500\ ^\circ\mathrm{C}$ 付近で立方晶になる——演習B.4と合わせて,「計算パターンにない弱いピークが出たら対称性の低下を疑う」という実務の勘所を体験してほしい.
参考文献
- International Union of Crystallography, International Tables for Crystallography, Volume A: Space-Group Symmetry, 6th ed. (2016). —— 本付録B.1・B.2節の一次資料.230空間群のすべて.
- M. I. Aroyo et al., "Bilbao Crystallographic Server I: Databases and crystallographic computing programs", Z. Kristallogr. 221, 15 (2006); および Acta Crystallogr. A 62, 115 (2006). —— 無償で使える国際表の電子版に相当.
cryst.ehu.es - K. Momma and F. Izumi, "VESTA 3 for three-dimensional visualization of crystal, volumetric and morphology data", J. Appl. Crystallogr. 44, 1272 (2011). —— VESTAを使ったら必ず引用すること.
- S. R. Hall, F. H. Allen, I. D. Brown, "The Crystallographic Information File (CIF): a new standard archive file for crystallography", Acta Crystallogr. A 47, 655 (1991). —— CIFの原典.
- A. Jain et al., "Commentary: The Materials Project", APL Mater. 1, 011002 (2013).
- S. P. Ong et al., "Python Materials Genomics (pymatgen)", Comput. Mater. Sci. 68, 314 (2013).
- CrystOD ドキュメント,望月研究室(
https://mochizuki-tus.github.io/CrystOD).—— B.5節の内容はこのドキュメントに基づく.機能の詳細と最新の仕様はそちらを参照すること. - R. D. Shannon, "Revised effective ionic radii…", Acta Crystallogr. A 32, 751 (1976). —— 結合距離の妥当性を判断するためのイオン半径表.
- 今野 豊彦『物質の対称性と群論』共立出版,第2章・付録B.
- C. Kittel『キッテル 固体物理学入門(上)』第8版,丸善出版,第1章・第2章.—— 結晶構造と回折の基礎.
- 望月 泰英「物質の対称性と群論」望月研究室勉強会資料(2026年4月24日).